スライド
https://claude.site/artifacts/1be25869-b8ff-42f9-81c7-17c7a76a2e25
グラレコ
https://claude.site/artifacts/7d4d545d-7c09-4c40-97e0-3cd9d52ef439
目次
疾患概念・定義
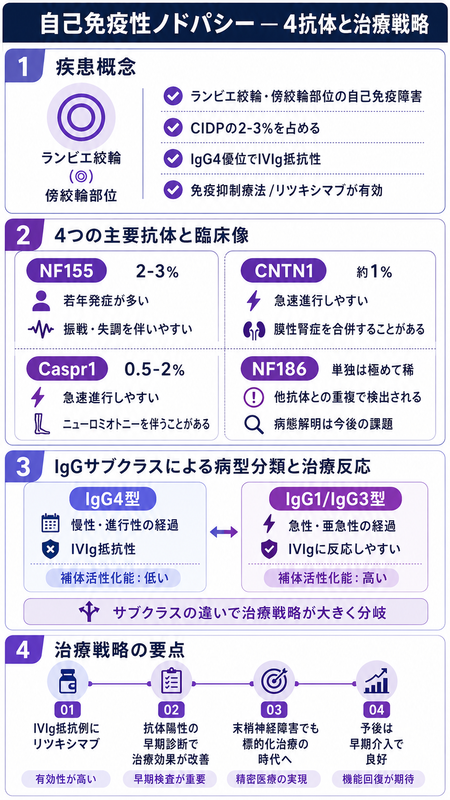
自己免疫性ノドパシー(autoimmune nodopathy, AN)は、末梢神経のランヴィエ絞輪および傍絞輪部(パラノード)を標的とする自己抗体の関与によって生じる新しいカテゴリーの免疫性ニューロパチーです[1]。従来CIDP(慢性炎症性脱髄性多発根ニューロパチー)やGBS(ギラン・バレー症候群)と診断されていた一部の症例で、ランヴィエ絞輪周囲の細胞接着分子に対する自己抗体が見出され、本疾患概念が確立されました[2][3]。
ANでは神経伝導の要である絞輪・傍絞輪の分子複合体(例:ニューロファシン155や186、コンタクチン1、Caspr1など)に対する自己抗体が認められる点が特徴であり[4]、典型的CIDPのような共通抗原が未同定の病態とは一線を画します[5]。この疾患概念は近年急速に注目され、2021年頃に"autoimmune nodopathy"という用語で体系化されました[1]。
病態生理・免疫学的機序
ANの病態の核心は、ランヴィエ絞輪および傍絞輪の軸索-グリア結合の障害です。正常では絞輪部位で軸索膜上の接着分子(カスパー1 (CASPR1) とコンタクチン1 (CNTN1) 複合体)がシュワン細胞側のニューロファシン155 (NF155) と強固に結合し、節間部の絶縁性と跳躍伝導を維持しています[6]。
自己免疫性ノドパシーではこれら結合分子に対する自己抗体(主にIgG4サブクラス)が産生され、パラノードの軸索‐グリア接合部を直接的に分断してしまいます[7]。IgG4抗体は補体を活性化しにくく炎症細胞の動員も起こしにくいため、この機序による障害は炎症性細胞浸潤や補体依存性の髄鞘崩壊を伴わないのが特徴です[7]。
実験的にも、抗CNTN1抗体を培養神経に加えるとNF155–CNTN1/Caspr1の結合が解体し、補体非依存的に傍絞輪構造が破綻することが示されています[7]。その結果、髄鞘と軸索の結合がゆるみ、ナトリウムチャネルの局在異常や伝導ブロックが生じ、二次的に軸索変性が進行すると考えられます。
なおIgG4抗体は病態形成において機能阻害型に働くことが多く、マクロファージによる髄鞘貪食など細胞性免疫機序は前景に出にくいと考えられています[4][7]。
[6] 図:抗NF155 IgG4抗体による傍絞輪結合の阻害機序。正常状態(A)ではパラノード部でシュワン細胞側のNF155(緑)が軸索側のCASPR1/CNTN1複合体(白の円柱構造)と結合している。IgG4抗体(青)が存在すると(B,C)、NF155の機能障害や枯渇が生じ、傍絞輪の軸索-グリア結合が解体され伝導障害が起こる[6][6]。
さらに最近の研究では、IgG4以外のクラスの自己抗体も一部で検出されています。特に急性・劇症型の症例ではIgG1やIgG3サブクラスの抗体が認められることがあり[1]、両者は病態に違いをもたらすと考えられます。IgG1/IgG3抗体は補体活性化能が強く、急性期にはGBS様に急速に進行する重篤なニューロパチーを引き起こし得ます[1]。
例えばパン-ニューロファシン抗体(NF155とNF186双方を標的とする抗体)ではIgG3型が報告され、重度の四肢麻痺や呼吸不全を伴う急性・劇症型ニューロパチーを呈する一方、IVIgに反応して可逆的であった症例も報告されています[8][9]。このように抗体のアイソタイプ(クラス)が病態の急性度や治療反応性に影響する点にも留意が必要です。
臨床的特徴と電気生理学的所見
自己免疫性ノドパシーの臨床像は、一見するとCIDPやGBSと類似する進行性の多発ニューロパチーです。多くは対称性に四肢遠位優位の筋力低下と感覚障害を呈し、腱反射低下を伴います。神経伝導検査では伝導速度の低下や伝導ブロック、波形の時間的分散など脱髄所見が検出され、EFNS/PNSのCIDP診断基準を満たす例も多いことが知られています[10]。
実際、ある大規模コホート研究ではCIDP患者342例中約5.5%にこれら絞輪関連自己抗体が陽性となり、大半が確実なCIDPの電気生理基準を満たしていたと報告されています[10][11]。
一方でAN患者では病初期から進行が速く重症化しやすい傾向が指摘されており、典型的CIDPに比べ亜急性に症状が悪化する例も少なくありません[12][3]。ことにIgG4型抗体が陽性の症例では若年発症(30歳未満)や重度の障害をきたす率が高く[12]、治療しなければ比較的短期間で歩行不能に至る例も報告されています[12]。
感覚失調(失調性歩行)や振戦の出現はANの臨床的特徴として注目されます。NF155抗体陽性例では著明な深部感覚障害による感覚性失調とともに振戦(とくに動作時振戦)を高頻度に伴うことが知られています[13]。抗CNTN1抗体例でも感覚障害はありますが、NF155ほどの振戦はないとの報告もあります。
一方でCNTN1抗体陽性例の一部は急性〜亜急性に発症し(40%が急性発症との報告)[14]、GBSと鑑別が問題になることがあります。またCNTN1抗体関連例では疼痛を伴うことが比較的多いとの指摘があります[15](初報患者の一人は重度の神経痛を呈しました[15])。Caspr1抗体陽性例についても症例数は少ないながら、多くは感覚失調や振戦を示し、比較的急速進行で重症化する傾向があります[16]。加えてCaspr1抗体例では一部に自律神経の不安定化や呼吸不全を来した報告もあり、注意を要します[17]。
髄液所見では蛋白細胞解離(蛋白上昇・細胞数正常)が顕著で、CIDP以上に髄液蛋白が高度上昇する傾向があります[13][18]。とくにNF155抗体陽性例では髄液タンパク質がしばしば1 g/L(100 mg/dL)以上の高値を示すことが報告されています[13]。一方で髄液細胞数は正常範囲に保たれ、炎症性細胞浸潤の乏しさを反映しています[18]。
画像検査では、造影MRIで脊髄神経根の肥厚や造影効果が認められる例があります[18]。これもCIDPで見られる所見ですが、ANではより顕著な神経根肥大を呈することがあります[13]。また神経超音波でも末梢神経の肥厚所見が報告されています。
神経生検例は多くありませんが、限られた報告では髄鞘のセグメント性脱髄や強い炎症反応は認められず、大型有髄線維の顕著な減少すなわち軸索障害が主体であったとされています[19]。長期例では若干の再髄鞘化やオンion bulb形成が見られる可能性もありますが、全体としてCIDPのような典型的脱髄病理を欠く点が注目されます[19]。
抗体ごとの臨床像の相違
抗NF155抗体陽性例(抗ニューロファシン155抗体)は、ANの中で比較的頻度が高く(CIDP患者の約2–3%)[10]、若年〜中年に発症する傾向があります[12]。臨床的には感覚失調と振戦が顕著で、運動障害も中等度〜重度に及ぶ例が多いです[13]。髄液蛋白は高度上昇し、MRIで神経根肥大や造影効果を伴うことが多く報告されています[13]。神経伝導ではCIDP同様の脱髄所見を示しますが、治療抵抗性である点が特徴です(後述)[20]。なお稀に中枢神経の髄鞘にもNF155は存在するため、視神経炎や中枢性脱髄を合併した報告もわずかながらあります。
抗CNTN1抗体陽性例(抗コンタクチン1抗体)はAN全体の約1%程度と推定される希少サブタイプです[10]。中高年男性に多く、平均発症年齢は60歳前後との報告があります[14]。四肢の運動感覚障害を呈しますが、約4割は急性〜亜急性に発症し重症化するためGBS様経過をとります[14]。深部覚障害による失調も見られますが、NF155抗体例に比べると振戦は目立たない傾向があります。
また腎臓の膜性腎症(MN)を合併する例が知られており、抗CNTN1抗体関連CIDP患者の20~25%がネフローゼ症候群を呈したとの報告もあります[14]。CNTN1は腎糸球体基底膜にも発現するため標的抗原となりうると考えられており、実際PLA2R陰性の特発性膜性腎症患者の一部でCNTN1が新規抗原として同定されています[21]。従って高齢発症のCIDPで腎症を合併する例では抗CNTN1抗体の検査が推奨されます。
抗CNTN1抗体陽性ANは進行が速く重度になりやすいものの、適切な免疫療法により機能改善し得るとの報告があります[22][23]。
抗Caspr1抗体陽性例(抗カスパー1抗体)はさらに稀なタイプで、CIDP全体の0.5〜2%未満と推定されます[24]。CASPR1(contactin-associated protein 1)はCNTN1と軸索側で複合体を形成するため、Caspr1抗体はCNTN1抗体陽性例に併存する場合もありますが、孤立したCaspr1抗体陽性例も報告されています[15]。臨床的には感覚失調や振戦を呈し、急速進行・重症型が多い点でCNTN1抗体例と共通します[16]。
一部症例で難治性の激しい神経痛や自律神経症状(起立性低血圧、不整脈)、呼吸筋麻痺などが報告され、集中治療管理を要したケースもあります[17]。Caspr1抗体陽性例の多くはIgG4サブクラスと報告されています[12]。非常に稀ですが、小児例の報告もわずかにあり(本稿では詳細割愛)、若年発症例では遺伝性疾患等との鑑別も問題になります。
抗NF186抗体陽性例(抗ニューロファシン186抗体)は単独では極めて稀ですが、NF155と共に "pan-NF" 抗体として検出される場合があります[10]。NF186は軸索側の絞輪膜蛋白であり、抗NF186抗体はGBSやフィッシャー症候群で知られる抗Ganglioside抗体とは異なるメカニズムで急性の伝導障害を引き起こします。IgG3型のpan-NF抗体による急性ANでは、GBSのように急激な四肢麻痺・呼吸不全に至り得ますが、補体活性化が関与するためIVIgや血漿交換に比較的反応しうる点が示唆されています[8]。このような急性型では適切な急性期治療により症状が可逆的となるケースもあり、ANが常に慢性とは限らないことに留意が必要です[8]。
診断のポイントと検査プロトコル
自己免疫性ノドパシーを疑うポイントは、CIDPに類似した脱髄性ニューロパチーの所見を示しつつも以下の特徴を持つ場合です:
- 振戦や重度の感覚失調を伴う例
- 髄液蛋白が高度に上昇している例
- 標準治療(IVIgやステロイド)に反応不良な例
- 発症が亜急性で経過が急速な例
- 腎機能異常(ネフローゼ症候群)など末梢神経以外の合併症を伴う例
といった場合にはANを念頭に置きます[13][12]。
疑わしい症例では、抗絞輪関連自己抗体の検査を行うことが重要です。現在、NF155、NF140/186、CNTN1、Caspr1に対するIgG自己抗体は細胞ベースアッセイやELISA法で検出可能であり、各種研究施設や一部の特殊検査として実施されています[25]。欧米の報告ではCIDP患者の5〜10%程度がこれら抗体陽性とのデータが蓄積され[10]、日本においても若年発症CIDPを中心に抗NF155抗体陽性例が相次いで報告されています。
抗体検査は保険収載されていないものの、研究班や難治性疾患研究プロジェクトの枠組みで実施可能な場合があります。臨床的にANを強く疑うケースでは専門機関に相談し抗体検査を行うことが推奨されます。抗体の同定だけでなくアイソタイプ(IgGサブクラス)の同定も診断・治療方針に有用です[12][26]。例えばIgG4優位であれば典型的AN像と治療抵抗性を予測し、早期から免疫抑制療法を考慮しますし、IgG1/IgG3型であればGBS様の経過をとりうるため急性期治療を重視します。
診断に際しては、他の原因の除外も必要です。特に遺伝性ニューロパチー(HNPPやCMTなど)、パラプロテイン血症関連ニューロパチー(抗MAG抗体関連ニューロパチー等)、ビタミン欠乏や糖尿病性ニューロパチーなど鑑別すべき疾患は多岐にわたります。これらはCIDP診断時と同様の鑑別ですが、ANではさらに腫瘍随伴性ニューロパチー(抗CRIタンパク質抗体など)や、IgG4関連疾患の一環として末梢神経が障害されるケースも考慮します。
神経伝導検査で脱髄所見が明らかな場合はCIDP/ANを強く示唆しますが、初期には純粋軸索型のようにみえる症例や、逆に偽性CIDP(実は遺伝性HNPPなど)もあるため慎重な評価が必要です。必要に応じて神経生検や皮膚生検による病理評価が行われることもあります。ANでは病理所見として髄鞘崩壊やマクロファージ浸潤は目立たず、傍絞輪部のコンタクト不能(paranodal detachment)や軸索変性が示唆されます[19]。
皮膚生検で小径有髄線維の絞輪構造を観察し、節長延長やパラノード蛋白の局在異常を確認した報告もあり、抗体陽性例では皮膚生検で病態の一端を示す所見が得られる可能性があります[7]。最終的には抗体検査で特異的自己抗体を確認し、臨床像・検査所見と総合して診断します。
自己免疫性ノドパシーの診断確定には専門的検査が必要ですが、診断の確立が治療戦略の最適化につながるため、疑わしい例では積極的に検討すべきです[27]。実際、抗体の存在とアイソタイプを調べることで診断精度が向上し、治療の個別化(オーダーメイド治療)が可能になるとの提言もなされています[27]。
治療:有効性と抗体ごとの反応性
自己免疫性ノドパシーの治療戦略は、従来のCIDP治療を踏まえつつ、各抗体サブタイプの特性を考慮して立案します。第一選択肢としてはCIDPと同様にステロイド、IVIg、血漿交換療法が挙げられますが、
IgG4型抗体が主体のANではIVIgに対する反応性が乏しいことが明らかになっています[20][8]。多くの報告で抗NF155や抗CNTN1抗体陽性例はIVIg単独療法では改善せず、むしろ経過中に悪化を呈した例もあります[12]。これはIgG4がFc受容体を介した抗炎症作用の影響を受けにくく、IVIg療法の主要な作用機序(自己抗体の中和や産生抑制)が奏功しにくい可能性があります[8]。
一方、血漿交換療法(PLEX)や免疫吸着療法は直接病因抗体を除去できるため、急性期の症状改善に有効です[28]。実際、抗NF155抗体価の低下に伴い神経伝導が改善した例や、PLEX施行後に臨床的寛解を得たケースが報告されており[29]、重症例では早期から積極的に血漿交換を行うことが推奨されます。
ステロイド(副腎皮質ステロイド)については、抗体サブタイプによって効果が異なる可能性があります。一般にCIDPではステロイド反応性が高いですが、抗CNTN1抗体陽性CIDPではステロイド抵抗性との報告がある一方[8]、抗NF155抗体陽性例ではステロイドで部分寛解した例もあります[9]。したがってステロイドの位置づけは明確ではありませんが、IVIg無効例であっても試みる価値はあります[9]。
近年強調されているのはB細胞抑制療法(CD20モノクローナル抗体であるリツキシマブなど)の有効性です。抗NF155や抗CNTN1抗体陽性ANではリツキシマブによるB細胞除去療法が高い奏効率を示し、長期寛解が得られる症例が複数報告されています[20][9]。
IgG4自己抗体は長寿命形質細胞から産生されるため除去が困難ですが、B細胞源を断つことで徐々に抗体価が低下し、病勢をコントロールできると考えられます。Corteseらの報告では、IVIg抵抗性のIgG4陽性症例に対しリツキシマブやシクロフォスファミド、メトトレキサート等の免疫抑制療法を早期導入することで、有意な改善を示したとされています[30]。
ことにリツキシマブは奏効までに時間は要するものの再発予防効果も高く、副作用管理に留意しつつ投与が検討されます[9]。実際、小児を含む難治例でリツキシマブにより良好な長期寛解が得られたとの報告があります[9]。他の免疫抑制薬としてはシクロフォスファミド、タクロリムス、ミコフェノール酸モフェチルなどが用いられた例も散見されますが、エビデンスは限られています。近年、中国で抗CNTN1抗体陽性ANに対してTACI-Ig融合蛋白(ベリムマブ類似薬)を用いたB細胞およびプラズマ細胞同時抑制療法の報告もあり、新たな治療選択肢の模索が続いています[31]。
抗体ごとの治療反応性の違いについてまとめると、IgG4型抗体(NF155、CNTN1、Caspr1等)陽性例はIVIg抵抗性である一方、ステロイドや血漿交換で部分的改善、リツキシマブで持続的寛解が期待できます[13][9]。一方、IgG1/IgG3型抗体陽性例(例:一部の抗NF186や急性型)はIVIgに良好に反応し、治療に対する反応性は従来型CIDPやGBSに近いとされています[26][8]。
実際、Corteseらの報告ではIgG1/IgG3型の抗体陽性患者5名は血清陰性CIDP患者と臨床像が区別できずIVIgに良好に反応したのに対し、IgG4型患者はIVIg抵抗性で免疫抑制療法が必要であったと報告しています[26]。したがって治療方針としては、まず重症度に応じて急性期治療(IVIgやPE)を行い、抗体がIgG4優位で慢性経過が予想される場合には早期からリツキシマブ等の導入を検討する、という戦略が提唱されます[30]。このように各抗体サブタイプに応じたオーダーメイドの免疫療法を行うことで、長期予後の改善が期待されています[30]。
他の脱髄性ニューロパチーとの鑑別
自己免疫性ノドパシーは、その一部がCIDPやGBSとして扱われてきた経緯から、他の脱髄性ニューロパチーとの鑑別が重要です。以下に主な鑑別点をまとめます。
CIDP(慢性炎症性脱髄性多発根ニューロパチー)との鑑別: 典型的CIDPでは病因となる共通抗体は明らかでなく、末梢神経での細胞性免疫反応(T細胞・マクロファージ浸潤)や補体活性化が関与した脱髄が主体です。それに対しANでは特定の自己抗体(抗NF155等)が陽性となり、炎症細胞浸潤に乏しい非炎症性の髄鞘-軸索結合障害が起こります[4][7]。
臨床的にもCIDPでは振戦・失調はまれですが、ANではこれらの症状が顕著です[13]。髄液蛋白はCIDPでもしばしば上昇しますが、ANではより高度の蛋白上昇を示す傾向があります[13]。治療面ではCIDPの第一選択であるIVIgに対し、AN(特にIgG4型)は抵抗性である点も重要な相違です[20]。
加えて、CIDPでは神経生検で脱髄所見(オンion bulb形成など)が得られますが、ANでは軸索障害が目立ち髄鞘崩壊を伴わないことが多いです[19]。総じて、自己抗体の存在、症候(振戦・失調)の特徴、治療反応性がCIDPとの鑑別ポイントになります。
GBS(ギラン・バレー症候群)との鑑別: GBSは急性ないし亜急性に進行する末梢神経障害で、一部は抗ガングリオシド抗体(IgG1/IgG3)が関与する急性伝導障害です。ANの中にも急性発症しGBSと見做された例が報告されています[15]。区別点として、GBSは多く感染後に発症し単相性経過をとるのに対し、ANの急性型は寛解と再燃を繰り返しCIDP様に移行する場合があります[8][9]。
抗体検査でガングリオシド陰性でNF/CNTN/Caspr抗体陽性であればANと診断されますが、発症早期には抗体陰性でも経過や追加検査で鑑別します。治療は急性期であればIVIgやPEを行う点は共通ですが、ANではその後の再発予防に免疫抑制を考慮する点で異なります。
抗MAG抗体ニューロパチーとの鑑別: 抗MAGニューロパチーはIgM型の自己抗体がミエリン関連糖蛋白MAGを標的とする慢性末梢神経障害です。極めて緩徐進行で感覚優位の遠位対称性ニューロパチーを呈し、振戦を伴うこともあります。しかし抗MAG抗体ニューロパチーは末梢神経の慢性炎症性脱髄疾患であり、補体の関与やミエリン鞘の逐次的脱落が主体で、ANのような急速進行例はほとんどありません。また抗MAG抗体は血清検査で容易に検出可能であり、抗NF155等とは明確に区別できます。したがって高齢者の緩徐進行性ニューロパチーで振戦を伴う場合は鑑別に挙がりますが、抗体プロファイルの違いで診断は容易です。
多巣性運動ニューロパチー (MMN) や Lewis-Sumner症候群(多巣性CIDP) との鑑別: これらは運動神経主体あるいは局所性の脱髄性ニューロパチーで、ANとは症状の分布が異なります。MMNは抗GM1抗体が陽性となることがありますが、純粋運動症状で感覚障害や振戦は伴いません。一方ANでは感覚障害や失調を伴うため、この点で鑑別できます。Lewis-Sumner型CIDPは多巣性の運動感覚障害を呈しますが、抗絞輪抗体との関連は不明であり、臨床的にも末梢神経の多巣ブロックによるものです。ANは主に広範な対称性ポリニューロパチー像をとるため、多巣性病変との鑑別はさほど問題になりません。
以上のように、自己免疫性ノドパシーは他の脱髄性ニューロパチーと症候がオーバーラップする部分があるものの、病態の基盤(抗体の存在)および治療反応性の違いから臨床的に鑑別可能です。特にCIDPやGBSとして治療中に非典型的な経過(治療抵抗性や再発性、高蛋白所見など)を示す場合にはANの可能性を念頭に置き、追加検査を検討することが重要です[27]。早期に適切な診断がなされれば、それに応じた治療戦略に切り替えることで患者の予後を改善できる可能性があります[27]。
おわりに
自己免疫性ノドパシーは近年新たに確立された疾患概念であり、ランヴィエ絞輪・傍絞輪の自己抗体介在性障害というユニークな病態生理を示します。本レポートで述べたように、ANはCIDPの一亜型と位置づけられますが、臨床像・検査所見・治療反応が特異的であり、別個の疾患単位として理解することが肝要です[4][13]。
特異抗体(NF155、CNTN1、Caspr1等)の検出により診断精度が上がるだけでなく、抗体サブクラスに応じて治療法を選択する時代に入りつつあります[12][26]。今後さらなる症例集積と臨床試験により、エビデンスに基づいた診療指針(ガイドライン)が整備されてゆくことが期待されます。
特にIgG4関連疾患の一分野としてANを位置づけ、他領域(自己免疫性膵炎など)との関連も探る研究が進んでいます。また現時点で未知の抗原も存在する可能性があり、今後新たな抗絞輪抗体の発見も予想されます[2][32]。自己免疫性ノドパシーの認識を深め、CIDPを含む脱髄性ニューロパチー全体の診療レベル向上につなげることが重要です。
参考文献
本レポートは過去5年間のレビュー論文[1][2]、原著論文[12][26]、ガイドライン、および難病情報を参照し作成しました。各種自己抗体に関する知見は日進月歩であり、常に最新の文献にアップデートすることが推奨されます。
