音声概要
スライド
NBIA モバイル最適化プレゼンテーション | Claude | Claude
確認クイズ
NBIA(脳内鉄沈着を伴う神経変性症)クイズアプリ | Claude | Claude
📚 目次
概説
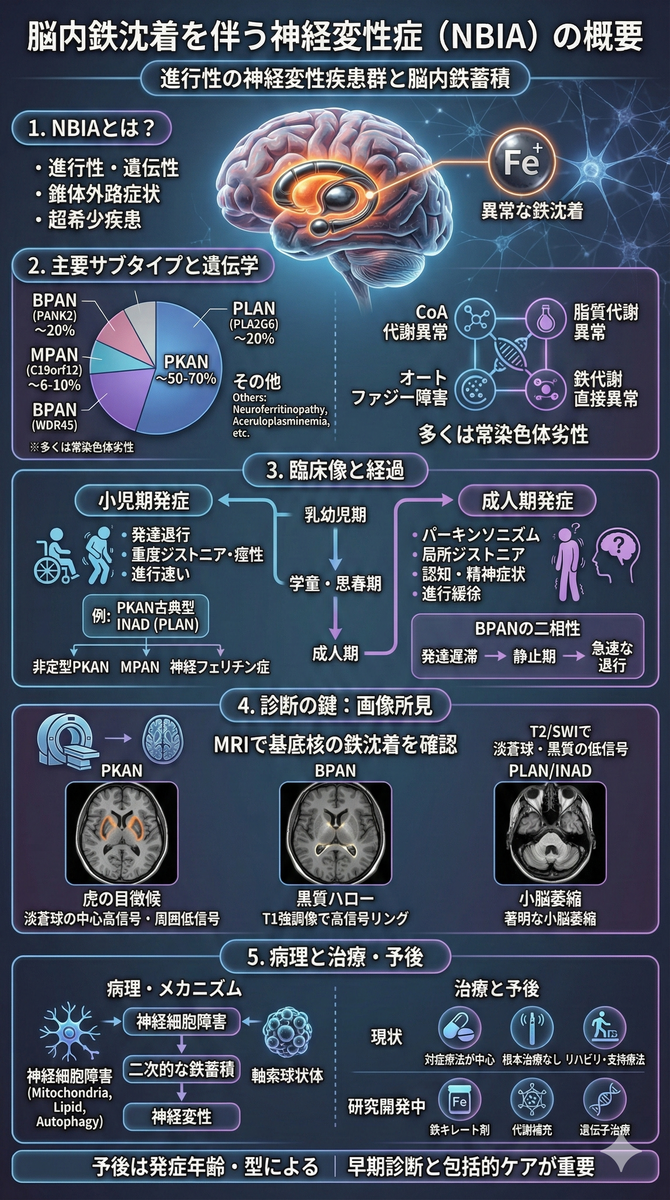
脳内鉄沈着を伴う神経変性症(Neurodegeneration with Brain Iron Accumulation;NBIA)は、進行性の神経変性疾患群であり、臨床的には進行性の錐体外路症状(ジストニアやパーキンソニズムなど)や痙性、認知機能の低下、精神症状を特徴とします12。共通病理として特定の脳部位(主に大脳基底核、特に淡蒼球)への異常な鉄の沈着を伴います3[4]。NBIAは遺伝的に不均一な非常に稀(ultra-rare)な疾患群で、全NBIAを合わせた有病率は従来100万人あたり1~3例程度と推定されてきました[5]。最近の集団遺伝学的解析では、生涯罹患リスクがおよそ0.9人/10万(約100万人に9人)と従来想定より高い可能性も報告されています[6]。現在までに15以上の遺伝性疾患がNBIAに分類されており、それぞれ責任遺伝子が同定されています[7]。以下では頻度の高いNBIAサブタイプ(例えばPKAN・PLAN・MPANなど)を中心に、疫学から診療に至る各項目について専門医向けに解説します。
疫学(頻度・好発年齢・地理的分布)
NBIAは極めて稀な疾患群であり、全体の有病率はおよそ0.1~0.3人/10万(100万人あたり1~3人)と推定されています[8]。小児期発症例が多い一方で、一部は成人期以降に発症する例もあり、小児神経領域から成人神経領域まで幅広い年齢層で鑑別に挙がります[9]。
男女差は基本的にありません(※ただしBPANはX連鎖優性のため女性例が多い)[10]。地理的には世界中で散発的に報告されますが、特定の集団に見られる創始者効果による集積もあります(例:MPANはポーランド集団で最初に同定、神経フェリチン症は英国北部の一系統に多発など)[11][12]。近年は遺伝学的診断技術の向上により新たな患者層の発見が進み、NBIA全体の疫学像も更新されつつあります[13]。
主要NBIAサブタイプの疫学的特徴
PKAN(パントテン酸キナーゼ関連神経変性症)
NBIAの中で歴史的に最多のサブタイプです。全NBIA症例の50~70%を占めると報告されてきました[14]。常染色体劣性遺伝で、発症年齢は古典型では幼児期後半(平均3~4歳)が典型的です[15]。90%以上が10歳以下で症状を呈し始めます。頻度は推定約1~2人/100万で、人種による大きな差異は知られていません[16]。
PLAN(ホスホリパーゼA2関連神経変性症)
NBIA第2の頻度とされるサブタイプで、全NBIAの約20%を占めます[17]。常染色体劣性遺伝で、乳幼児期発症の古典的インファンティル型(INAD:乳児神経軸索ジストロフィー)が大部分(PLAN症例の約85%)を占め、生後6か月~2歳で発症します[18][19]。より軽症で学童期発症の亜型(NBIA2b)や成人発症のパーキンソン症候群(PARK14として分類)があり、頻度は稀ですが世界各地で報告されています。
MPAN(ミトコンドリア膜タンパク関連神経変性症)
全NBIAの6~10%程度と推定されるサブタイプです[20]。常染色体劣性遺伝で、発症年齢は思春期~若年成人が多く、中には小児期後半に発症する例もあります。最初の報告はポーランド人家系であり、その後世界各地で散発例が認識されています[21]。MPANの遺伝子変異は特定集団でのホモ接合型変異の集積が報告されており(例:ロシアにおける創始者変異による推定頻度1/62万)[22]、地域的偏りが一部存在します。
その他の主なサブタイプ
- BPAN(ベータプロペラタンパク関連神経変性症): 全NBIAの中で近年多数報告されるようになったサブタイプで、小児期の発達遅滞と若年成人期の退行・パーキンソニズムが特徴です。X連鎖優性遺伝(散発的な新生突然変異が多い)であり、主に女性に発症します。頻度は正確には不明ですが、PKANやPLANに匹敵する症例数が報告されています[23]。
- 神経フェリチン症(ニューロフェリチノパチー): 唯一の常染色体優性遺伝型NBIAで、中年期に発症する比較的稀な疾患です。特にイギリス北部の一系統で多数例が確認されており、世界でも100例未満と推定されています[24][25]。
- 無セルロプラスミン血症(遺伝性無セルロプラスミン血症): 常染色体劣性遺伝で、日本から多数の報告があるNBIAです。日本における頻度は約1/200万と推定されています[26]。成人期に糖尿病や網膜変性を合併しつつ神経症状が進行します。
- その他稀少型: 上記以外にも、Kufor-Rakeb症候群(PARK9, ATP13A2変異)、Fatty Acid Hydroxylase関連神経変性症(FAHN, FA2H変異)、Woodhouse-Sakati症候群(DCAF17変異)など多数の稀なNBIAサブタイプが存在します[27][28]。これらは地理的に中東など限られた集団での報告が多いものや、極めて少数の家系のみ知られているものもあります。
遺伝学(責任遺伝子・遺伝形式・分子機構)
NBIAの原因遺伝子は現在15種類以上知られており、そのほとんどは常染色体劣性遺伝形式です[29](例外はX連鎖優性のBPANと常染色体優性の神経フェリチン症[30])。各サブタイプごとに特定の遺伝子変異が同定されており、遺伝子産物の機能異常を通じて脳内鉄代謝の破綻や細胞障害を引き起こすと考えられます。主なNBIA関連遺伝子とその機能・機序は以下の通りです。
主要NBIA関連遺伝子の分子機構
PKAN: 遺伝子はPANK2(Pantothenate Kinase 2;パントテン酸キナーゼ2)
CoA(補酵素A)生合成経路の酵素です[31][32]。常染色体劣性変異により酵素活性が低下し、細胞内CoA欠乏と代謝障害を来します。その結果、脳内で神経細胞のミトコンドリア機能不全や脂質代謝異常が生じ、過剰な活性酸素種(ROS)の産生や有害代謝物の蓄積を介して神経変性と鉄沈着が誘発されると考えられます[33]。実際、PANK2変異によりパンテチン代謝物やシステインの蓄積が起こり、これらが鉄と結合して酸化ストレスを引き起こす機序が示唆されています。またPKAN患者由来脳では淡蒼球を中心に鉄の異常沈着と軸索球状体(spheroid)の形成が確認されます[34][35]。
PLAN: 遺伝子はPLA2G6(Group VI phospholipase A2;ホスホリパーゼA2第VI群)
細胞膜リン脂質の加水分解(膜脂質リモデリング)に関与する酵素(カルシウム非依存性ホスホリパーゼA2)です。常染色体劣性変異により膜リン脂質の代謝異常が生じ、神経軸索スフィロイド(球状体)の形成や広範な軸索変性を引き起こします[36][37]。特に乳幼児発症のINADでは末梢神経や中枢神経系全域で無数の軸索球状体が出現する病理像を呈します。PLA2G6変異は細胞膜の脂質過酸化ストレスにも関与し、PLA2G6欠損モデルでは過剰な脂質過酸化とミトコンドリア機能障害が確認されています[38]。その結果生じる神経細胞死と二次的な鉄の蓄積がPLANの病態と考えられます。
MPAN: 遺伝子はC19orf12(ミトコンドリア膜タンパクC19orf12)
発見当初は未知の機能タンパク質でしたがミトコンドリア外膜および小胞体膜に局在し脂質代謝に関与する可能性が示唆されています[39]。常染色体劣性変異によりミトコンドリア機能と脂質恒常性が破綻し、神経細胞内でタンパク質の凝集やオートファジー障害が生じると考えられます。MPAN患者の病理組織では軸索球状体、レビー小体様の封入体(αシヌクレイン陽性)やタウ蛋白の蓄積が報告されており[40]、変異タンパクによるユビキチン-プロテアソーム系や自食作用(オートファジー)の異常が神経変性につながる機序が示唆されています。臨床的にもMPANではパーキンソン病類似の所見(レビー小体病所見)が合併しうる点で特徴的です。
BPAN: 遺伝子はWDR45(WD repeat domain 45)
オートファジー関連タンパク質(WIPI4)をコードします。X連鎖優性変異(多くは新生突然変異)が原因で、WDR45機能低下によりオートファジー(自食作用)の重度の障害が生じます[31]。不要タンパクや老廃物の分解不全から細胞内に異常タンパク質が蓄積し、発達障害と神経変性をもたらす機構です。BPAN患者の剖検例ではタウ陽性の神経原線維変化やαシヌクレイン陽性封入体も報告されており、タンパク質処理障害がレビー小体様病理を誘導する可能性があります。鉄の沈着は主として淡蒼球・黒質に起こり、これは二次的現象と考えられます。
その他の遺伝因子
NBIA各疾患の原因遺伝子は、その分子機能からいくつかのカテゴリーに分類できます[8]。CoA合成経路の異常(PANK2, COASY)、脂質代謝異常(PLA2G6, C19orf12, FA2H, SCP2, CRAT)、オートファジー・リソソーム経路異常(WDR45, ATP13A2, AP4M1, REPS1)、鉄代謝異常(FTL〔フェリチン軽鎖〕, CP〔セルロプラスミン〕)、および機序不明(GTPBP2, DCAF17)といった分類です[31]。例えば神経フェリチン症はFTL遺伝子の常染色体優性変異によりフェリチンタンパクの構造異常を来たし、中枢で鉄貯蔵不全と酸化ストレスを引き起こす機序です[24]。無セルロプラスミン血症はCP遺伝子の常染色体劣性変異でセルロプラスミン欠乏を来たし、全身と脳で二価鉄の排出障害による鉄過剰と組織障害をもたらします。このように、それぞれの遺伝子異常がミトコンドリア機能障害、ROS蓄積、膜脂質異常、オートファジー不全など多彩なセルラー・ストレスを引き起こし[33]、最終的に局所的な神経細胞死と鉄沈着に収斂することがNBIAの分子病態と考えられています。なお、こうしたメカニズムの違いは疾患ごとの病理像や臨床像の相違にも反映されています。
病理(主な病理所見・鉄沈着部位・メカニズム)
NBIA病理の共通所見は大脳基底核(淡蒼球や黒質)への鉄沈着と神経変性所見です[41]。肉眼的には淡蒼球の褐色変性が典型で、組織学的には鉄を含む色素沈着やグリオーシス(膠細胞増生)、神経細胞脱落が認められます[42]。加えて、多くのサブタイプで軸索の球状変性(spheroid)が出現することが特徴です[43][44]。球状体とは変性した軸索終末の腫大で、糖脂質や異常タンパクを含む好銀性の小体として観察されます。Hallervorden-Spatz病(古典的PKAN)の古い病理報告では、淡蒼球を中心に鉄沈着と多数の軸索球状体が認められたことが記載されています。
NBIAにおける脳内鉄過剰が病因か結果かは歴史的に議論の対象でした[45]。現在の理解では、各遺伝子変異による神経細胞の異常(ミトコンドリア機能障害、ROS増加、膜脂質異常、オートファジー不全など)が神経変性を引き起こし、その過程で二次的に鉄恒常性が破綻して沈着が生じる可能性が高いと考えられています[33]。実際、鉄沈着は病変の進行した部位(例えば淡蒼球)に限局し、初期にはMRI上でも鉄沈着所見が明らかでない場合があります[46]。
もっとも、パンテチン代謝異常による有害鉄キレートの蓄積(PKAN)やフェリチン異常による鉄貯蔵障害(神経フェリチン症)、セルロプラスミン欠乏による鉄排泄不全(無セルロプラスミン血症)のように直接的に鉄代謝の異常をきたすサブタイプも存在します[28]。従ってNBIAでは、一次的機序と二次的機序の双方がサブタイプごとに異なる割合で寄与し、鉄沈着の程度や分布の違いをもたらしていると推測されます[34]。
サブタイプごとの病理特徴
各NBIAサブタイプには上述の共通病理に加え、固有の病理学的特徴があります。
- PKAN/PLANでは淡蒼球を中心に高度の鉄沈着と大小2種類の軸索球状体が観察されます[43][44]。PKANでは中枢神経系のみが侵され末梢病変はみられず、淡蒼球とその周辺(内側淡蒼球・内包)に選択的な変性が起こる一方、大脳皮質や小脳・脳幹は比較的保たれるという報告があります[47][48]。一部の神経細胞は淡蒼球内に無傷で残存し、細胞質内にユビキチン陽性の異常蛋白凝集体を蓄積していることも報告されています[49]。
- PLAN(INAD)では中枢・末梢神経の広範囲に無数の軸索球状体(異常膨化軸索)を伴う神経変性が顕著で、Lewy小体様のシヌクレイン陽性封入体が報告されることもあります。
- MPANでは軸索球状体に加え、α-シヌクレイン陽性のLewy小体様封入体やリン酸化タウを含む神経原線維変化が確認されており[50]、神経変性に加えてレビー小体病様病理が併存する点が注目されます。
- BPANでもタウやα-シヌクレインの蓄積が報告されており、オートファジー障害による二次的変化と考えられます。
- 神経フェリチン症ではグリア細胞内に不溶性の異常フェリチン凝集体が沈着し、それに伴う嚢胞形成や神経細胞死が認められます[24]。
- 無セルロプラスミン血症では脳だけでなく肝臓や膵臓など全身で鉄が過剰沈着する特徴があり、脳では淡蒼球や被殻、黒質、小脳歯状核にまで鉄沈着が及んでいます。
総じて、NBIA各疾患は鉄沈着の部位と程度、封入体や球状体の有無、併存する蛋白質病理の種類において相違があり、これらが臨床症状の差異にもつながっています。
臨床像(発症年齢・主症状の経過・運動/認知/精神症状)
NBIAの臨床像はサブタイプによって多様ですが、進行性の神経症候を呈する点は共通しています1。総論としては、幼少期発症例では発達遅滞や退行、運動マイルストーンの消失からジストニアなどの運動障害が出現します。一方、青年期~成人期発症例ではジストニア・パーキンソニズムや痙性対麻痺、認知機能低下・精神症状が徐々に進行する経過をたどります2。以下に主なサブタイプの臨床像を示します。
| サブタイプ | 発症年齢 | 主要症状 | 特徴的所見 |
|---|---|---|---|
| PKAN古典型 | 3~6歳 | 進行性ジストニア、痙性対麻痺 | マンティス姿勢[51]、網膜色素変性[52] |
| PKAN非定型 | 10代後半~30代 | 局所ジストニア、パーキンソニズム | L-ドパ反応性[53][54] |
| PLAN(INAD) | 6か月~2歳 | 発達退行、筋緊張低下、失調 | 視神経萎縮、小脳萎縮[55][56] |
| PLAN成人型 | 20~30歳代 | パーキンソニズム、ジストニア | L-ドパ反応性[57][58] |
| MPAN | 学童後期~青年期 | 痙性対麻痺、ジストニア | 視神経萎縮[59][60] |
| BPAN | 二相性(小児期+成人期) | 発達遅滞→パーキンソニズム | 二相性経過[23][61] |
各サブタイプの詳細な臨床像
PKAN(Pantothenate Kinase-Associated Neurodegeneration)
古典型では幼児期後半(3~6歳頃)に歩行障害や姿勢異常で発症し、進行性の全身ジストニアへと移行します[51][62]。初期は限局性(四肢または顔面部)のジストニアや筋緊張低下が見られ、病勢進行とともに体幹ジストニアや四肢の強直が顕著となります[63]。顎開口ジストニアに対して下顎に拳を当てる独特の動作(祈るカマキリ様の姿勢:いわゆる"マンティス姿勢")がみられることがあり、古典的PKANに特有の所見です[62]。錐体路徴候(痙性対麻痺)を伴うこともあります。眼症状として進行性の網膜色素変性(夜盲)や眼球運動異常(方角注視麻痺や開瞼失行)が約半数で見られます[52]。知的発達は軽度遅滞の場合がありますが、初期には比較的保たれることも多く、運動症状の進行とともに構音障害・嚥下障害による言語発達や栄養状態の悪化が顕在化します。痙攣発作は稀です[64]。発症後10年ほどで車椅子状態となり、若年成人期までに重度障害へ至ります[65]。
非定型型PKAN(晩期発症型)では思春期以降(10代後半~30代)に発症し、四肢局所のジストニアや振戦、構音障害から緩徐に進行します[66][67]。非定型例ではパーキンソニズムを呈することもあり(寡動・固縮・安静時振戦など)、若年発症のパーキンソン症候群として鑑別に上がります[68]。非定型PKANではL-ドパに反応する症例も報告されています[69]。他にも稀な表現型として、純粋舞踏病型やチック様運動、不随意運動発作(ジストニア重積)、睡眠障害など多彩な症状報告があります[70]。一般に非定型型は古典型に比べ経過が緩徐で、成人期まで自立歩行を保つ例もあります。
PLAN(Phospholipase A2 Group VI-Associated Neurodegeneration)
年齢によって3つの表現型に分類されます[71]。最多の古典型INAD(乳児神経軸索ジストロフィー; NBIA2a)では、生後6か月~2歳までに運動発達の停止・逆行と筋緊張低下(軟調性体幹失調)が出現します[72]。その後、小脳失調による歩行障害や体幹失調、四肢の筋緊張亢進(痙性)、ジストニアが進行し、乳幼児期の後半には退行が明らかになります。末梢神経障害も伴うため腱反射低下や筋萎縮がみられることもあります。視覚障害は早期から顕著で、視神経萎縮による失明に至る例もあります。頭部MRIでは乳児期から小脳萎縮が進行し、臨床経過と並行して重度の運動・知的障害となり、多くは10歳前後までに致死的経過をたどります[73][74]。
非定型神経軸索ジストロフィー(NBIA2b)は小児期(学童期)発症で、歩行失調や失読・失書など小脳症状、末梢神経障害による筋力低下からゆっくり進行します。視神経萎縮を呈する例もありますがINADほど早期ではなく、思春期頃まで歩行可能な例もあります。
成人発症型PLAN(PARK14)は20~30歳代で発症し、臨床像はパーキンソン病様(寡動・筋強剛・振戦)にジストニアや自律神経障害を合併する形を取ります[75]。一部はLewy小体型のパーキンソン病と極めて類似した経過を示し、L-ドパに良好な反応を示す例も報告されています[76]。成人型では認知症状は軽度~中等度ですが、うつ病や不安、衝動性といった精神症状を呈することがあります。
MPAN(Mitochondrial membrane Protein-Associated Neurodegeneration)
学童後期~青年期に発症することが多く、進行性の痙性対麻痺とジストニア・パーキンソニズムの混在した症状が特徴です[77]。初期症状は足関節のこわばりや歩行時の引っかかり感(痙性歩行)で始まり、次第に下肢の痙性麻痺と四肢体幹のジストニアが明確になります。動作緩慢や安静時振戦などパーキンソン病様の症状も若年にもかかわらず出現し得ます。しばしば錐体路徴候(深部腱反射亢進やBabinski徴候)を伴い、上位運動ニューロン障害の所見が明らかです[78]。進行すると構音障害や嚥下障害、四肢の拘縮が顕著となり、車椅子生活に移行します。知能は初期には保たれますが、中年期以降に認知機能低下や行動障害(脱抑制や情緒不安定)が現れる例があります。またMPANの重要な特徴に視神経萎縮があります。10~20代から視力低下が進行し、視野狭窄や視力障害を呈します[79]。末梢神経障害による筋萎縮や感覚鈍麻も加わり、難治の排尿障害(尿失禁)や嚥下困難による誤嚥性肺炎など合併症も生じます。平均罹病期間は報告により様々ですが、発症後数十年かけて徐々に重度障害に至る経過とされています。
BPAN(Beta-Propeller Protein-Associated Neurodegeneration)
乳幼児期からの中等度の発達遅滞で始まり、一見非進行性に見える静止期を経て、思春期後半~成人初期に急速な神経変性の進行期へと移行する特徴的な二相性経過をとります[23]。小児期には知的障害と言語発達の遅れが主症状で、多動傾向や自閉スペクトラム症様の行動特徴を示すことがあります。てんかん発作も約半数でみられ、乳幼児期に高熱時の熱性けいれんやミオクロニー発作が反復することがあります。10代後半以降になると、一転してパーキンソン症候群(寡動・固縮)や全身性ジストニア、嚥下障害が出現し急速に進行します[80]。歩行障害が進み転倒が増加、認知機能も成人期に急速に悪化し、高度の認知症や行動異常(興奮、幻覚など)を呈する例もあります。女性患者がほとんどですが、稀に男性新生児で重篤な乳児脳症として発症する例(通常は出生後まもなく死亡)も報告されています。BPANは他のNBIAに比べ臨床経過が独特であるものの、思春期以降に明らかな退行と錐体外路症状が出現した時点でNBIAの典型像に合致します。
その他のNBIAの臨床
- 神経フェリチン症: 30~40歳代に舞踏アテトーゼ様不随意運動や局所ジストニアで発症し、ゆっくり進行する成人発症型NBIAです[13]。初発症状は四肢遠位の巧緻運動障害や末梢の振戦・ジストニアが多く、症状が左右非対称に出現することもあります。病勢は緩徐進行で認知機能は初期には良好ですが、中年期以降に前頭側頭型認知症様の症状(実行機能障害や人格変化)が生じる場合があります。構音障害や開口顎ジストニアによる吃逆、摂食障害もみられます。他のNBIAと異なり眼症状やてんかんは通常ありません。数十年スパンのゆるやかな経過で、生活自立度も保たれやすいものの、進行した段階では車椅子や経管栄養が必要となります。
- 無セルロプラスミン血症: 30歳前後で肝機能障害や糖尿病など全身症状が発見され、その後小脳失調、眼球運動障害、ジストニアが進行する病態です。肝硬変や糖尿病網膜症などの全身合併症も影響し、神経症状としては構音・嚥下障害、認知機能低下も加わります。治療介入(後述)がない場合、50歳代までに重篤な神経合併症(認知症や重度運動障害)で要介助状態になります。
- Kufor-Rakeb症候群(PARK9): 10~20歳代で発症する若年性パーキンソニズムに突出する自律神経障害や眼球運動障害(上方視線麻痺)、ピラミッド徴候を伴う症候群です。進行すると認知機能低下や仮性球麻痺症状を呈し、典型的なパーキンソン病より早期に要介護状態となります。肝脾腫や末梢神経障害など多系統の症状も報告されます。MRIでは淡蒼球の鉄沈着を示しNBIA3とも呼ばれますが、臨床的にはパーキンソン病・PSP・Wilson病などとの鑑別が課題です。
画像所見(MRI・SWIの特徴的所見、サブタイプ間の差異)
脳MRIで大脳基底核における鉄沈着像を確認できることはNBIA診断の重要な手掛かりです[81]。T2強調画像およびT2*強調像(GREやSWI)で淡蒼球や黒質の両側対称性の低信号域として描出され、疾患により出現時期やパターンに差異があります[82]。またサブタイプにより鉄沈着以外のMRI所見(萎縮や白質病変など)が加わる点も鑑別に有用です。以下に主な所見を列挙します。
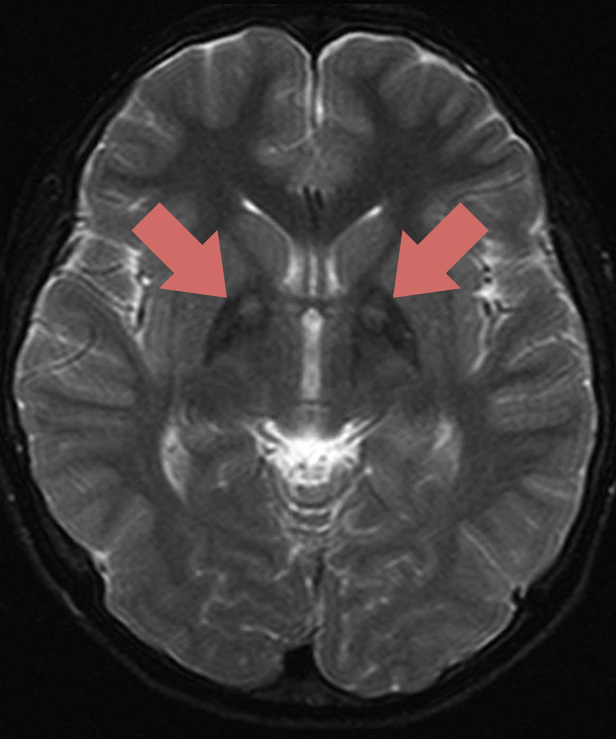
淡蒼球内に中心高信号・周囲低信号の同心円状病変、いわゆる「虎の目徴候(eye-of-the-tiger sign)」が古典的所見です[83][84]。T2加重像・T2*加重像で淡蒼球が全体に低信号となり、その中央部に線状または楕円形の相対的高信号領域を認めます(図1a)。この高信号は組織学的には中心部の壊死や髄鞘崩壊を反映すると考えられ、周囲の低信号帯は鉄の沈着を示しています[85]。虎の目徴候はPKANの90%以上で認められるとされる一方[86]、他のNBIAでは典型的には出現しない所見であるため鑑別診断に有用です[87](※まれにPLANの一部で類似所見の報告がありますが一般的ではありません[88])。なお非定型PKANではMRI所見が初期には軽微で見逃される場合もありますが、症状進行とともに徐々に淡蒼球低信号が顕著となります[46]。また拡散強調や拡散テンソル画像では淡蒼球の異方性上昇や拡散低下が報告されており、組織変性の反映と考えられます[89]。症も生じます。平均罹病期間は報告により様々ですが、発症後数十年かけて徐々に重度障害に至る経過とされています。
その他のサブタイプのMRI所見
PLAN(INAD)のMRI
乳幼児例では小脳の高度萎縮が最も目立つ所見です[90][91]。生後1~2年までに小脳虫部を中心に著名な萎縮が進行し、T2強調像で小脳皮質に高信号(グリオーシスの示唆)を伴うことが報告されています[92][93]。大脳に関しては前頭葉の軽度萎縮や後部白質の髄鞘変性がみられる場合があります。淡蒼球の鉄沈着は成人型NBIAほど顕著ではなく、INADでは病初期には明らかでないことも多いですが、症状進行に伴い徐々に淡蒼球・黒質のT2低信号化が認められることがあります[94]。一部文献では、INADのMRI所見として視床や脳幹被蓋部のT2低信号化を指摘する報告もあり、これらも鉄沈着を反映している可能性があります[95]。PLAN非定型例や成人型では、淡蒼球低信号がより明瞭でNBIAとして典型的な像を示すことが多いです。ただし小脳萎縮は乳児型ほど重度ではなく、仮にパーキンソン症候群として発症した例では画像上NBIAと非NBIA(例えば原発性パーキンソン病)との鑑別が難しい場合もあります。
MPANのMRI
両側淡蒼球および中脳黒質の強い低信号(鉄沈着)が特徴です[77][96]。MRI所見だけを見るとPKANや他のNBIAとの共通点が多いですが、眼窩周囲の髄鞘や視神経の萎縮が高頻度にみられる点はMPANの示唆所見です[97]。またMPANでは淡蒼球のT2低信号はあるものの、PKANに見られる中心部の高信号域(虎の目徴候)は認めないことが報告されています[98]。SWIやGREでも淡蒼球・黒質の著名な低信号が確認され、病状が進むほど広範囲に及びます。MPANでは大脳や小脳の萎縮は目立たず、画像上は「選択的な淡蒼球・黒質の鉄沈着病変」として捉えられます。
BPANのMRI
BPANは年齢によりMRI所見が変化する点が特徴です[99]。小児期~思春期までは明らかな鉄沈着像を欠くことも多いですが、成人期になると淡蒼球および黒質のT2低信号化が明瞭となります[100][101]。特にBPAN特有とされるのが中脳黒質の"T1過高信号ハロー"です[101]。成人期のT1強調像で中脳被蓋部(黒質周辺)にリング状の高信号域と内部の線状低信号が描出される所見で、「黒質ハローサイン」とも呼ばれます[102]。この所見はBPANに特徴的で、40歳未満の女性パーキンソニズム患者でT1ハロー所見を認めた場合BPANの可能性が極めて高いとされています[103]。またBPANではびまん性の大脳萎縮(特に前頭葉)や脳梁の菲薄化も進行期にみられることがあり、臨床の急速な退行と相まって診断の助けになります[104]。
神経フェリチン症のMRI
淡蒼球や視床に嚢胞状の変性がみられる点がユニークです[13]。T2強調画像で両側淡蒼球に小嚢胞や線状の高信号域が散在し、その周囲を鉄沈着による低信号が取り囲む所見が報告されています。またSWIでは大脳皮質に微細な線状の低信号帯が現れることがあり、「cortical pencil-lining(皮質の鉛筆描画線)所見」として神経フェリチン症の診断手がかりとなります[105]。
無セルロプラスミン血症のMRI
淡蒼球・被殻・視床・小脳核といった広範囲にわたる低信号域(鉄沈着)が特徴で、しばしば白質病変(高信号)やびまん性の小脳萎縮も伴います[106]。SWIでは深部灰白質の著明な低信号化に加え、小脳歯状核や大脳皮質にも低信号病変を認めることがあります。肝臓MRIではT1高信号(ヘモジデリン沈着)を示すことも参考所見です。
その他
Kufor-Rakeb症候群(ATP13A2変異)では、淡蒼球や黒質の低信号はNBIAとして典型的ですが、これに加えて被殻外側の線状高信号(外側被殻スリット)や被殻外縁の萎縮(被殻開裂)が認められると報告されています[107]。またWoodhouse-Sakati症候群(DCAF17変異)でも淡蒼球の鉄沈着以外に前頭葉萎縮を呈する例があります[108]。このように各疾患で画像上の差異はあるものの、両側性の基底核低信号という所見はNBIAを強く示唆するため、MRIでこのパターンを捉えた場合は遺伝学的確定診断に向けた検討が推奨されます[109]。
診断(鑑別診断・遺伝子診断の役割・バイオマーカー)
診断の流れ
NBIAが疑われるのは、臨床的に進行性のジストニア・パーキンソニズムまたは原因不明の発達退行に加えてMRI上の基底核鉄沈着が確認された場合です[81]。この組み合わせによりNBIA症候群としての診断的仮説が立ちます[109]。確定診断には遺伝学的検査が必要で、古典的な画像所見(例えばPKANの虎の目サイン)がある場合には候補遺伝子(PANK2)の単一遺伝子検査を行うこともありますが、NBIAは多くの遺伝子が関与するため近年では遺伝子パネル検査や全エクソーム/ゲノム解析による包括的検索が一般的です[109]。実際、画像所見と臨床像からNBIAが強く疑われる患者の約85%は遺伝子検査で原因変異が同定できたとの報告があります。遺伝子診断によりサブタイプを確定することは、予後予測や遺伝カウンセリング、臨床試験適格性判断の面からも極めて重要です。
鑑別診断
NBIAを念頭に置く際は、まずWilson病(肝豆状核変性症)の除外が重要です。Wilson病は銅代謝異常症ですが、若年発症の錐体外路症状と肝障害を呈し、MRIで淡蒼球や被殻に異常信号をきたす点でNBIAとの鑑別が必要です。血清セルロプラスミン低値と血清・尿中銅の上昇、Kayser-Fleischer角膜リングの有無で鑑別可能であり、Wilson病は治療可能な疾患のため見逃してはなりません[110]。
他の鑑別として、若年性パーキンソン症候群(PARK遺伝子変異症、Parkin遺伝子変異など)や亜急性硬化性全脳炎(SSPE)(小児の退行症状と基底核MRI異常を呈する)なども挙げられますが、MRIで明らかな鉄沈着パターンを示す点でNBIAと異なります。また、多系統萎縮症(MSA-P)は中年発症のパーキンソニズムで基底核の信号異常を伴いますが、MSAでは被殻外側の線状高信号(被殻スリットサイン)やオリーブ橋萎縮など固有のMRI所見がみられ、発症年齢もNBIAより高い傾向があります。亜急性脊髄連合変性症(ビタミンE欠乏症など)は錐体路症状や後索障害を呈しますがMRI所見が異なります。静脈うっ滞性脳症や血腫後のヘモジデローシスなどで基底核に鉄沈着をきたすこともありますが、これらは臨床経過や画像分布でNBIAと区別されます。総じて、「若年発症の進行性神経変性+基底核鉄沈着」という組み合わせに合致する疾患は限られており、この点でNBIAは鑑別上特異度が高いと言えます。
バイオマーカー
現時点でNBIA全般に有用な体液バイオマーカーは確立されていません。各サブタイプ固有の指標としては、血清フェリチンが神経フェリチン症でしばしば低値を示すこと、血清セルロプラスミンが無セルロプラスミン血症で測定感度以下となることが挙げられます[106]。また無セルロプラスミン血症では血清鉄高値・フェリチン高値を伴うことが多く、遺伝子検査前にそれらの検査所見で強く疑うことが可能です[106]。一方、PKANやPLANでは血液検査で特徴的な所見を取らないのが通常です(※まれにPKANの一部で低リポタンパク血症・アカントサイトーシス(HARP症候群)を伴う例があります)。近年、INADでは血清AST/ALTやLDHの慢性的上昇が報告されており、生化学的な組織障害のマーカーとなりうる可能性がありますが、特異的ではありません。髄液中の神経変性マーカー(ニューロフィラメント等)についても十分な検討はなされていません。したがって現状では画像所見と遺伝子診断が診断の決め手であり、臨床的にNBIAが疑われた場合は積極的に遺伝学的検査を施行すべきです[109]。
生検による診断補助
遺伝子確定前に組織学的にNBIAを示唆する所見を得る目的で、生検が行われる場合もあります。典型的にはINAD(PLAN)において、神経生検(皮膚末梢神経生検や結膜生検)で軸索球状体を確認することが診断的価値を持ちます。かつては骨髄生検での鉄芽球検索なども試みられましたが、信頼性は高くありません。現在では遺伝子解析の発達により、生検による負担を避けて確定診断に至ることが可能です。
治療(支持療法・対症療法・臨床試験中の治療法)
残念ながらNBIAに対する確立した疾患修飾療法(根治療法)は存在しません[111][112]。現時点の治療は対症療法やリハビリテーションによる支持的なアプローチが主体ですが、近年は原因分子に着目した創薬・臨床試験が活発化しています[113]。以下、現行の治療と開発中の治療法について概説します。
対症療法
あらゆるNBIA患者に共通して必要となるのは運動症状に対する緩和的治療です。ジストニアに対しては内服の抗コリン薬(トリヘキシフェニジル)やバクロフェン、ベンゾジアゼピン系薬が用いられます。また全身ジストニアが重度な場合には脳深部刺激療法(DBS)が選択されることがあります[114][115][116]。特に淡蒼球内節(GPi)へのDBSはPKANを中心に複数例で症状改善が報告されており、小児例では術後半年程度で一時的にジストニアスコアの有意な改善が得られることがあります[117](ただし効果は時間とともに減弱する傾向が指摘されています[118])。重度のジストニアや痙性にはバクロフェン髄腔内投与ポンプも有効で、経口薬で効果不十分な症例において筋緊張の低減と介護軽減に寄与した報告があります[119]。パーキンソニズムに対してはL-ドーパ製剤やドーパミンアゴニストが試みられ、PLAN成人型やMPANではある程度の有効性が報告されています[75]。一方、BPANのパーキンソニズムにはL-ドーパ抵抗性でむしろ増悪する例もあり注意が必要です[120]。ジストニア筋へのボツリヌス毒素局所注射は、頸部ジストニアや眼瞼痙攣など部位限定の症状に対し症状軽減が期待できます。またけいれん発作に対しては抗てんかん薬(バルプロ酸、ベンゾジアゼピン、レベチラセタム等)を症候に応じて使用します。認知・精神症状に対しては環境調整と必要に応じ向精神薬の投与(例:SSRIによる強迫症状や情動不安定の改善、非定型抗精神病薬による興奮の抑制など)を行います。構音・嚥下障害が進行した場合は言語療法士による指導、食事形態の工夫、最終的には胃瘻造設も検討します。整形外科的には痙縮や拘縮に対する装具療法、経腱延長術、側弯症に対する手術対応など、患者の生活の質(QOL)維持のための介入を適宜行います。
鉄キレート療法
NBIAにおける病因のひとつである脳内鉄過剰に対し、鉄キレート剤の適用が模索されています。その代表が経口鉄キレート剤デフェリプロン(deferiprone)で、脂溶性が高く血液脳関門を通過して脳内鉄を動員除去できる点からリポ目的に再目的化されました[121]。PKANに対しては2000年代より少数例での試験的投与が行われ、連用によりMRI上で淡蒼球の鉄沈着が軽減することが報告されました[122]。その後、国際共同研究TIRCONによる大規模第3相試験(ランダム化プラセボ対照試験)が実施され、18か月間の投与群58例 vs プラセボ群30例で検討されました[123]。主要評価項目はジストニア重症度(BADスコア)と患者全体改善度(PGI-I)でしたが、18か月時点で両群間に統計的有意差は認められませんでした(BADスコア変化量の群間差 -1.51ポイント, p=0.076;PGI-Iスコア差なし)[124][125]。一方、その後の18か月のオープン延長期ではプラセボからデフェリプロンへ切り替えた群で疾患進行の減速が見られ(BADスコア悪化量 4.4→1.4, p=0.021)、特に非定型PKAN患者サブグループでは延長期まで含めた検討でジストニア進行抑制が有意との解析結果も得られました[126][127]。安全性の面では重篤な有害事象は少なく、貧血(鉄除去に伴う)を要注意の副作用としつつ比較的安全に長期投与可能であると示されています[128]。以上よりデフェリプロンは劇的効果には至らないものの一部で進行抑制の可能性が示唆され、今後より早期からの介入や患者集団の精選などで有効性を検証する余地が残されています[129]。他のNBIA(PLANやMPAN等)に対するデフェリプロンの効果は明らかでなく、BPANではParkinson症状が悪化した報告もあり慎重な検討が必要です[130]。なお無セルロプラスミン血症においてはデフェリプロン少数例投与で脳鉄減少効果が示唆されており、中国で臨床試験が進行中です[131][132]。
ビタミン補充・補酵素補充療法
PKANではCoA産生経路を補うことを狙いとした代謝補充療法が試みられました。具体的には、細胞膜透過性を高めたホスホパンテテイン補給薬「ホスフェタミン(fosmetpantotenate)」の臨床試験(FORT試験)が行われました[133]。84例のPKAN患者を対象に24週間の投与を行いましたが、プラセボ群との間でADLスコア・ジストニアスコアの改善に差が認められず、有効性は示されませんでした[134]。薬剤がヒト脳内へ十分移行できなかった可能性も指摘され、現在はより下流の中間代謝産物である4'-ホスホパンテテイン(4'-PPT)の経口投与試験へと開発がシフトしています[135][136]。一方、脂質異常症治療薬として市販されているパンテチン(パントテン酸誘導体)も代替経路からCoA供給を増やす目的で研究されています[137]。小規模な非盲検試験では15例の小児PKAN患者に24週間投与し、有意な臨床症状悪化抑制は示せなかったものの、投与前後で症状進行速度が減じたとの報告があります[138]。副作用は軽度で安全性は高いことから、長期投与での有用性検証が今後課題です。
創薬研究・遺伝子治療
単一遺伝子異常疾患であるNBIAでは、その分子機序に応じた標的治療(precision medicine)の開発が期待されています[112]。例えばPKANでは残存パンツトテン酸キナーゼ活性を持つ他のアイソフォーム(PANK1/3)を活性化する化合物(Pantazine類)が開発段階にあり、動物モデルでCoA濃度上昇効果が報告されています[139][140]。PLAN(INAD)では膜脂質過酸化の抑制を狙ったデューテリウム置換脂肪酸(RT001)の投与が臨床試験中です[141]。BPANではオートファジー促進の観点からmTOR阻害薬(ラパマイシン等)の研究が進められています。またAAVベクターを用いた遺伝子治療も、いくつかのNBIAで前臨床段階の検証が行われています[142]。例えば神経フェリチン症では病的変異型FTLの発現抑制を狙ったRNAi治療が試みられており、一部では臨床試験への準備も報告されています[143][25]。もっとも、これら先端治療はいまだ研究段階であり、ヒトへの適用には安全性・有効性評価を要します。疾患自体が極めて稀であるため臨床試験の計画・実施にもハードルが高いですが、国際的な患者レジストリ(例えばTIRCONレジストリやNBIA疾病登録)[144]の構築により自然歴データの集積や被験者リクルートが促進されつつあります。将来的には、これらの分子標的治療や遺伝子治療がNBIAに対しても実用化されることが期待されます[112]。
予後(疾患の経過・予後予測因子・生活の質)
疾患経過
NBIAはいずれのサブタイプも進行性であり、現在のところ完治に至らない慢性疾患です[112]。ただし進行速度や生命予後はサブタイプによって大きく異なります。幼少期発症型(PKAN古典型やINADなど)では発症後10~20年以内に重度障害状態となり、しばしば若年~青年期に合併症で死亡します。一方、成人期発症型(非定型PKANや神経フェリチン症など)では徐々に進行しつつも寿命への影響は比較的少なく、中年以降も対症療法により生活を維持できる場合があります。例えば古典型PKANでは平均的に発症後15年程度で歩行不能となり、20~30歳代で要介助の寝たきり状態に至ります[145]。INADでは10歳前後までに致死的となる例が多く、BPANでは20歳代以降の退行期に入ると急速に要介護状態となり、40~50歳代で死亡する例が報告されています。非定型PKANでは緩徐進行で40~50歳代まで生存するケースもあります[65]。神経フェリチン症や無セルロプラスミン血症は適切な支持療法により中年期以降も生活できる例があり、生命予後は他のNBIAに比べ良好です。ただし無セルロプラスミン血症は糖尿病や肝不全など他臓器合併症の影響もあり個人差が大きいです。
予後因子
NBIAの予後を左右する因子としては、発症年齢が重要です。一般に発症年齢が早いほど予後不良で、幼少期発症型は重症化・早期死亡のリスクが高くなります[145]。これは神経発達の途上で変性が進行することや、遺伝子変異の機能欠損度が高い(null変異など)場合が多いためです。一方、同じサブタイプでも遺伝子変異の種類により表現型が異なり予後に差が生じます。例えばPANK2遺伝子変異ではミスセンス変異の場合に残存酵素活性が一部保たれ非定型軽症型を呈することが多く、ナンセンス変異や欠失変異では重症の古典型PKANとなる傾向があります[52]。PLA2G6変異でも同様に、酵素活性の残存度合いが発症年齢と相関します。また、ケア体制の充実や適切な栄養管理・誤嚥予防は生命予後を改善し得る重要な因子です。合併症では、てんかん重積発作や誤嚥性肺炎、栄養失調や褥瘡感染などが死亡の直接原因となることが多いため、こうした合併症管理が予後に直結します。
生活の質(QOL)
NBIA患者とその家族の生活の質は、病状の進行に伴い大きな影響を受けます。幼少期発症の場合、患者本人は重度の身体・知的障害により意思疎通や自立が困難となり、介護者(家族)は24時間体制のケア負担を抱えることになります[119]。適切な栄養管理や呼吸ケア、リハビリテーションの導入は症状緩和のみならずQOL維持にも重要です。コミュニケーション手段として視線入力装置や音声合成装置を活用することで患者の意思表出を助けられる場合もあります。また進行期には、緩和ケアの観点から症状緩和と心理社会的支援を行うことが推奨されます。難治かつ進行性の疾患であるため、家族に対する継続的な精神的サポートや社会資源の紹介(難病支援制度、介護サービス等)も欠かせません。医療者は患者・家族と十分に話し合い、治療目標を共有しながらケア方針を決定することが望まれます。総じて、NBIAは依然予後不良な疾患群ですが、近年の研究進展により治療法の開発が進みつつあり、適切な支持療法と今後の革新的治療により将来的な予後改善が期待されています[112][113]。
❓ よくある質問(FAQ)
Q. NBIA(脳内鉄沈着神経変性症)の診断と治療|PKAN等のMRI所見「Eye of the Tiger」と遺伝子における最も重要な診断・管理のポイントは何ですか?
A. 専門医による体系的な初期評価と、確立された国内外の最新診療ガイドラインに基づいた早期介入・集学的な管理が極めて重要です。
Q. 日常生活や臨床現場で特に注意すべき注意点は何ですか?
A. 自己判断による薬の中断や治療の遅延を避け、症状変化時には速やかに専門医療機関で再評価を受けることが推奨されます。
参考文献
❓ よくある質問(FAQ)
Q. NBIA(脳内鉄沈着神経変性症)の診断と治療|PKAN等のMRI所見「Eye of the Tiger」と遺伝子における最も重要な診断・管理のポイントは何ですか?
A. 専門医による体系的な初期評価と、確立された国内外の最新診療ガイドラインに基づいた早期介入・集学的な管理が極めて重要です。
Q. 日常生活や臨床現場で特に注意すべき注意点は何ですか?
A. 自己判断による薬の中断や治療の遅延を避け、症状変化時には速やかに専門医療機関で再評価を受けることが推奨されます。
