副腎白質ジストロフィー(Adrenoleukodystrophy: ALD)は、ABCD1遺伝子変異により極長鎖脂肪酸(VLCFA)のペルオキシソーム内代謝が障害され、中枢神経系白質の進行性脱髄および副腎皮質機能不全を惹起する伴性劣性遺伝性疾患です。小児大脳型、副腎脊髄ニューロパチー(AMN)、成人大脳型、Addison単独型など極めて多彩な臨床型を示します。本稿では、病態生化学、MRI Loesスコア、早期造血幹細胞移植(HSCT)および新規遺伝子治療のエビデンス、女性保因者管理まで、脳神経内科専門医が完全網羅して解説します。
副腎白質ジストロフィー(ALD)は、X連鎖性の希少疾患で、中枢神経系の進行性脱髄と副腎皮質機能不全を特徴とします。原因はABCD1遺伝子変異により、極長鎖脂肪酸(VLCFA)が蓄積することです。早期診断と早期治療介入が予後を大きく左右し、特に発症前~初期の造血幹細胞移植が有効です。新生児マススクリーニングの拡大と新規治療薬の開発が期待されています。
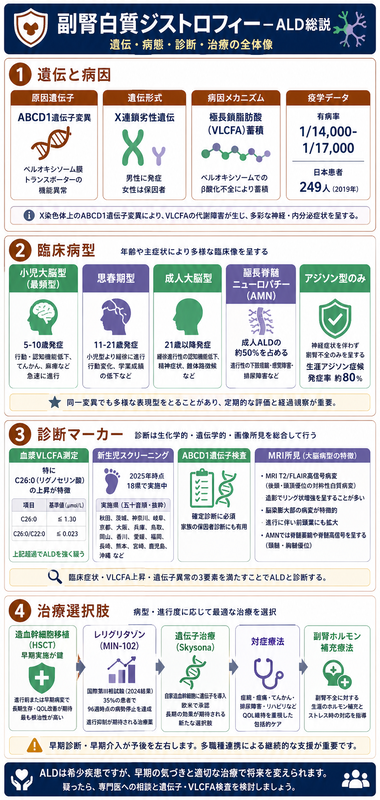
疫学と遺伝形式
有病率
ALDはX連鎖性遺伝疾患であり、男女合わせた頻度はおよそ1万5千~3万人に1人程度と推定される希少疾患です1。欧米では男性出生に対し約1/14,000~1/17,000の頻度とも報告されています3。日本においても指定難病の一つであり、2019年度時点で本症の医療受給者証保持者数は249人と報告されています4。人種や地域による大きな頻度差は知られておらず、世界中で散発的に発生します。
遺伝形式
ALDはX連鎖性劣性遺伝形式をとるため、男性患者に重篤な症状が現れます。一方、変異遺伝子を持つ女性は原則キャリアとなり発症しにくいが、加齢とともに一部で軽度の神経症状(後述するAMN様の対麻痺など)を呈することがあります1。
原因遺伝子ABCD1はX染色体q28に位置し、極長鎖脂肪酸輸送体であるALDP(ATP結合カセット輸送体)の合成をコードしています2。この遺伝子変異は現在までに数百種類以上報告されており、多くは家系ごとのプライベート変異です2。
遺伝子型と臨床型との相関は乏しく3、同一家系内で同じ変異を持つ男性でも発症年齢や病型が大きく異なる場合があります。そのため、他の修飾遺伝子や環境要因が病型決定に関与している可能性が示唆されています2。
病態機序(VLCFA蓄積と脱髄機序)
極長鎖脂肪酸蓄積
ALDPはペルオキシソーム膜上で機能するATP依存性トランスポーターであり、極長鎖脂肪酸(VLCFA)のペルオキシソーム内への取り込みとβ酸化に関与しています4。ABCD1遺伝子変異によりALDPが欠損すると、炭素数22以上の飽和極長鎖脂肪酸(例:C26:0)の分解障害が生じ、細胞質での異常蓄積と過剰な伸長反応につながります2。
その結果、脳白質や副腎皮質、末梢神経や精巣など様々な組織でVLCFAが蓄積し、生化学的マーカーとして血漿・血清、赤血球膜、白血球中のVLCFA濃度が上昇します4。ただし蓄積VLCFA量と発症年齢・症状の重さは相関せず、VLCFA自体が直接毒性を示すだけでなく、二次的な細胞障害メカニズムが関与していると考えられます[9,10]。
中枢神経での脱髄と炎症
ALDにおける中枢神経病変の主座は大脳白質であり、脱髄巣には高度のグリオーシス(膠細胞増生)と炎症性細胞の血管周囲浸潤が認められます2。これは本症の脱髄が単なる代謝異常による髄鞘崩壊だけでなく、自己免疫的な炎症反応を伴うことを示唆しています。
実際、病変部ではオリゴデンドロサイトの変性に加え、マクロファージや活性化ミクログリアが集積し、内部にコレステロールエステル結晶(積層構造物)を貪食しています3。このような炎症性脱髄は多発性硬化症にも類似するが、ALDではVLCFA蓄積が引き金となり副腎皮質細胞や末梢神経シュワン細胞にも同様の構造物が見出される点で特徴的です3。
副腎不全の機序も、副腎皮質細胞内のVLCFA・コレステロールエステル蓄積と細胞変性によると考えられるが、詳細なメカニズムは未解明です4。
臨床像
ALDの臨床症状は極めて多彩で、発症年齢や病変部位によりいくつかの病型に分類されます1。小児脳型ALDに代表される中枢神経型では急速進行性の脳白質障害が、副腎脊髄ニューロパチー(AMN)に代表される成人型では緩徐進行性の脊髄障害が主体となり、副腎不全の有無も様々です。
小児大脳型(Childhood cerebral ALD)
思春期大脳型(Adolescent ALD)
11~21歳で発症する比較的稀な表現型で、症状は小児型と類似するが進行はやや緩徐です2。学業不振や行動変容から始まり、視覚・聴覚障害、運動障害が段階的に進みます。小児型に比べ初期症状の多様性が大きく、診断が遅れやすい傾向があります。
成人大脳型(Adult cerebral ALD)
副腎脊髄ニューロパチー(AMN)
小脳・脳幹型
副腎不全型(アジソン型)
女性保因者の症状
ALD遺伝子変異を保有する女性は、若年期にはほとんど無症状だが、中年以降になり約20~50%がAMNに類似したゆっくり進行する対麻痺症状(歩行障害、軽度の感覚障害など)を呈することがあります1。女性の場合、副腎不全を発症することはまれで、神経症状の出現も男性より遅く限定的です。ただしキャリア女性であっても加齢に伴う対麻痺には留意し、必要に応じてMRIや神経伝導検査で他の原因との鑑別を行います。
診断
スクリーニング検査
臨床的にALDを疑う所見(若年男性の原因不明の副腎不全、進行性白質病変、原因不明の副腎不全+神経症状など)がある場合、血漿または血清中の極長鎖脂肪酸(VLCFA)測定がスクリーニングとして有用です2。
典型的にはC26:0(ヘキサコサン酸)濃度とC24:0/C22:0比およびC26:0/C22:0比の上昇がみられます1。ALD男性患者では生涯を通じて100%この生化学的マーカーが異常高値を示すとされます[27,28]。女性保因者でも約80%はVLCFA値の上昇を示すが、正常範囲内の例もある点に注意が必要です1。
近年はC26:0-リゾホスファチジルコリン(C26:0-LPC)の測定が新生児マススクリーニングに応用されており、より感度良く保因者検出が可能となっています2。
神経画像検査
頭部MRIは中枢神経型ALDの診断に不可欠です。小児型・思春期型・成人大脳型では、MRI T2強調像およびFLAIR像で両側大脳白質の高信号病変がみられます2。典型的には後頭葉~頭頂葉の視放線周囲白質や脳梁膨大部に病変が集中し、病変縁は造影増強され活動性病変を示します2。
まれに前頭葉優位の症例も報告されます3。進行例では大脳全域の萎縮性変化を伴います。AMNでは脳MRIで明らかな白質病変を欠くことも多いが、脊髄MRIでは後索・側索の萎縮を認めうります3。小脳・脳幹型では脳幹部や小脳脚のT2高信号が出現する場合があります4。
活動期の脳病変ではガドリニウム造影でリング状または斑状の造影効果を伴うことが多く、治療適応判断に参考となります。
その他の検査
誘発電位検査では潜在的な白質病変を検出できます。例えば視覚誘発電位(VEP)や聴性脳幹誘発電位(ABR)で伝導遅延が高頻度に認められ、症候出現前の脱髄を反映します4。末梢神経伝導検査ではAMNで軽度の伝導速度低下を呈することがあります4。
副腎機能検査(血中ACTHやコルチゾール、迅速ACTH負荷試験)は、副腎不全のスクリーニングに重要です。無症状段階でもACTH高値やコルチゾール低反応で潜在的副腎機能低下が判明することがあり、ALD患者では定期的な内分泌チェックが推奨されます1。
確定診断
ALDの確定にはABCD1遺伝子解析が決定的です。従来はサンガー法によるシークエンスと欠失/重複解析で診断されたが、現在は次世代シークエンス(NGS)による包括的遺伝子パネルで他の白質ジストロフィーとの鑑別も含めて同定することが多いです[34,35]。
ABCD1変異は家系ごとに多様であるため、病的意義が不明確なバリアント(VUS)が見つかることもあります4。その場合でもVLCFA高値や臨床像が合致すれば診断的価値は高いです1。
なお、ALDでは遺伝子変異や生検以外に侵襲的な診断法は必要ありません。副腎や神経生検は診断には通常用いられないが、剖検例では副腎皮質の萎縮や中枢白質の高度脱髄、貪食細胞の蓄積物といった特徴所見が確認されます2。
鑑別診断
他の白質ジストロフィー
小児期発症の進行性白質病変を呈する疾患としては、メタクロマチック白質ジストロフィー(MLD)やクラッベ病(グロボイド細胞白質ジストロフィー)などペルオキシソーム以外の遺伝性白質障害が鑑別に挙がります2。
MLDでは脳MRI病変が後頭葉よりも中心・前頭側に出現しやすく、末梢神経伝導の高度低下や尿中スルファチド増加で鑑別します。クラッベ病は乳児期重症型が典型だが、Late-onset型では緩徐進行するためALDとの鑑別が問題になります。酵素活性測定や遺伝子検査で確認可能です。
さらにZellweger症候群などペルオキシソーム生合成異常ではVLCFA高値を伴うが、多臓器奇形や重度知的障害を伴う点で典型的ALDとは区別できます[39,40]。
多発性硬化症(MS)
学童期~青年期に脱髄性脳症状を呈する点で多発性硬化症は重要な鑑別です。MSは通常再発寛解型で病変が散在し、髄液中オリゴクローナルバンド陽性を示すことが多いです。一方、ALDの脳型は基本的に逐次進行性であり、MRI病変も側脳室沿いに後方優位の対称性パターンを示すことから、多発性硬化症との鑑別根拠となります4。
しかし早期の成人大脳型ALDでは非特異的な大脳深部白質病変のみの場合もあり、血中VLCFA測定や遺伝学的検査を行わないとMSと区別できないケースも存在します。
家族性副腎不全・副腎白質ジストロフィー関連疾患
原発性副腎皮質機能低下症(Addison病)を主訴とする場合、自己免疫性副腎炎や結核後副腎不全などとの鑑別が必要です。若年男性で副腎不全を呈した場合はALDのアジソン型を常に念頭に置き、血中ACTH高値+皮膚色素沈着の所見にはVLCFA測定を追加すべきです[41,42]。
また遺伝性痙性対麻痺(HSP)は成人期発症の緩徐進行性対麻痺の鑑別疾患であり、家族歴や遺伝子パネル検査で鑑別します2。その他、亜急性硬化性全脳炎(SSPE)や脳腫瘍、リンパ腫、精神疾患、認知症など症状に応じた鑑別診断が広く考慮されます2。
ALDは多彩な初発症状で他疾患と誤認されやすいため、副腎不全+白質病変や若年男性の進行性対麻痺といった組み合わせに出会った際には本症の可能性を常に念頭に置く必要があります。
治療法
造血幹細胞移植(HSCT)
現時点で中枢神経型ALDの病勢進行を止めうる確立した治療法は造血幹細胞移植のみです3。同種造血幹細胞移植(骨髄移植や臍帯血移植)を神経症状出現前あるいはごく初期に施行することで、脳白質の脱髄進行を停止できることが報告されています3。
小児大脳型ALDでは発症早期に移植を行えた症例で良好な神経機能の維持が可能となる例があり、思春期型・成人大脳型についても早期移植の有効性が示唆されています3。一方で進行期に移植を施行しても既存の神経障害を改善することは困難であり、病勢の急激な悪化を防げないことが多いです4。
また造血幹細胞移植そのものの合併症(移植片対宿主病や感染症など)によるリスクも無視できず、ドナー適合状況を含め適応の慎重な検討が必要です1。それでも早期診断と早期移植が予後を決定すると言っても過言ではなく、無症状期に脳病変を発見しタイミングを逃さず移植することが理想です2。
副腎機能不全の治療
副腎不全に対しては副腎皮質ホルモン補充療法(グルココルチコイド±鉱質コルチコイド補充)が不可欠です3。副腎クリーゼ予防のため、ALDと診断された男児・男性では症状の有無に関わらず定期的な内分泌評価を行い、少しでも低下があればプレドニゾロンなどの補充を開始します。ステロイド補充は生命予後の改善に直結するが、中枢神経症状自体には影響を及ぼさない点に留意します3。
対症療法
AMNや女性発症例などの痙性対麻痺に対しては、症状に応じたリハビリテーションと対症的薬物療法を行います3。具体的にはバクロフェンやダントロレン、ボツリヌス毒素などの抗痙縮薬、鎮痛薬、排尿障害に対する抗コリン薬などが症状に応じて用いられます。また理学療法による拘縮予防や筋力維持も重要です。
進行した認知症状や視覚・聴覚障害には対症的なケア(コミュニケーション支援など)が必要となります。
ロレンツォのオイル
ALDの治療法として歴史的に知られるロレンツォの油(オレイン酸:エルカ酸=4:1の混合油)は、食事療法として長鎖不飽和脂肪酸を負荷することで内因性の飽和VLCFA産生を競合的に抑制するアプローチです。服用により血中VLCFAレベルを正常化し得ることが示されたが、既に発症した神経症状の進行を抑制する効果は乏しいと考えられています3。
現在ではロレンツォのオイルは主に発症前男児への予防的介入として研究段階にあります。無症状のALD保因男児に早期から投与し、中枢病変の発症リスクを低減できるかを検証する試みがなされているが、その有効性については今なお議論があります。
造血幹細胞遺伝子治療
患者自身の造血幹細胞に正常ABCD1遺伝子を導入して戻す遺伝子治療(自家HSC遺伝子治療)も開発されています4。フランスでの試験を嚆矢に、米国ではブルーバードバイオ社による遺伝子治療製剤(エリバルドゲン・オートテセル、商品名Skysona)が臨床応用され、2022年にFDA承認を取得しました1。
この治療は同種ドナーを必要とせず患者由来細胞で行える利点があるが、前処置として大量化学療法(骨髄破壊的レジメン)が必要なこと、レトロウイルスベクター挿入による発がんリスク(骨髄異形成症候群の発生)が指摘されていることから、適応とリスク管理に注意が必要です[50,51]。
2023年時点では、この遺伝子治療は早期の小児脳型ALDで同種移植ドナーが見つからない場合などに限局的に用いられており、長期有効性・安全性について更なるデータ蓄積が求められています。
新規薬物療法の開発
近年、ALDの発症機序に基づいた創薬も進展しています。その一つがPPAR-γアゴニストであるレリグリタゾン(leriglitazone、開発コード:MIN-102)で、脳内移行性を持ち神経炎症やミトコンドリア機能、酸化ストレス経路に作用する経口薬です4。
レリグリタゾンは成人ALD(AMN患者)を対象とした第2相試験で安全性と髄路病変進行抑制効果が示され、さらに早期小児脳型ALDを対象としたNEXUS試験でも有望な結果が報告されました1。同試験では96週時点で患者の35%に臨床・放射線学的病勢停止が得られ、自然経過で期待される10%を有意に上回ったと報告されています[54,55]。
現在この薬剤は欧州医薬品庁(EMA)への承認申請準備中であり、2025年前後には小児及び成人ALDに対する初の疾患修飾薬として登場する可能性があります[56,52]。その他、脂質蓄積や炎症・細胞死経路を標的とした治療薬の研究が国内外で活発に行われており、今後の臨床応用が期待されます。
予後
自然経過
治療を行わない場合、小児型ALDや成人大脳型では発症から1~2年以内に寛解なく急速に悪化し、寝たきり状態に至ることが多いです1。特に小児大脳型は平均発症年齢7歳前後で、発症後3~4年の平均生存と報告されるように極めて予後不良な疾患です[58,59]。
一方、AMN(脊髄型)のみで大脳白質病変を伴わない例では慢性進行性で寿命そのものは大きく縮めないです1。ただしAMN患者のうち半数以上は生涯のうちに脳病変(成人大脳型)を発症しうるため、油断は禁物です4。
小脳・脳幹型やアジソン型も、初期は限定した症状でも経過中に中枢型へ移行する例が報告されており注意が必要です1。女性保因者については生命予後は良好だが、日常生活に支障を来す下肢対麻痺が進行する場合があるため適切な支持療法が望ましいです。
早期診断・治療による改善
ALDの予後を大きく左右するのは中枢神経病変の早期発見と早期治療介入です3。無治療では急速に悪化する小児脳型であっても、発症前に診断して経過を厳重監視することで、病変出現の極初期に造血幹細胞移植を行うチャンスを得られます3。その結果、神経学的後遺症を最小限にとどめ社会的自立が可能となった報告もあります。
したがって、リスク児を早期に発見するための新生児スクリーニングや家族内発症者のcascade screening(カスケードスクリーニング)が極めて重要となります。
フォローアップ
遺伝子変異が判明した未発症男児に対しては、現時点でどの病型を発症するか予測できないため包括的なフォローが必要です2。具体的には、生後2~12歳の間は6か月毎に頭部MRIを撮像し、視覚・聴覚の誘発電位検査や神経心理検査を定期施行することが推奨されています3。
12歳以降も少なくとも年1回のMRI検査を継続し、わずかな白質病変の出現も見逃さないようにします2。また副腎機能に関しても定期的なACTH負荷試験等で監視し、ホルモン補充開始の適切なタイミングを計るべきです1。
このように、ALDでは発症前から多職種チームによる包括管理を行い、時期を逸せず治療介入することが予後改善の鍵となります。
日本国内外の最新の動向
新生児マススクリーニングの拡大
ALDは有効な治療が発症「前」に存在する数少ない神経難病であり、新生児マススクリーニング(NBS)への導入が強く望まれています。米国では2016年に連邦推奨パネル(RUSP)にX-ALDが追加され、多くの州でNBSが実施されてきました。
日本でも近年、一部自治体で任意の拡大NBSとしてALD検査(血中C26:0-LPC測定)を導入する動きが進み、2025年時点で18県が実施しています4。検査でリスクが見いだされた新生児は継続フォロー下で育成され、早期に脳病変の兆候があれば骨髄移植など治療に繋げられています1。
しかし現状では自治体間で実施状況に差があり、公費負担による全国一律スクリーニング実現が課題となっています2。国(こども家庭庁)による指定難病へのNBS追加検討会も発足しており3、今後数年でALDを含む拡大NBSの方向性が示される見込みです。
診療ガイドラインと国際コンセンサス
日本では2019年に「副腎白質ジストロフィー診療ガイドライン2019」4が策定され、診断基準や治療指針、長期フォローアップの具体策が提示されました。早期治療の重要性や専門医療機関との連携体制構築が強調されており1、このガイドラインは難病指定医療機関での診療に活用されています。
また国際的にも、2022年にNeurology誌上で28名の専門家によるコンセンサスガイドラインが発表され、ALD患者に対する定期的な副腎機能監視や脳MRIモニタリングの徹底、治療適応基準など39項目の推奨がまとめられました2。
例えば無症状の男性ALD患者でも定期的(小児では6か月ごと、成人では年1回程度)に脳MRIを行い、早期の造血幹細胞移植タイミングを逃さないことや、全ALD男児に副腎不全のスクリーニングを行うことが強く推奨されています[71,72]。このような国際標準の確立は各国での診療レベル向上に寄与しており、日本国内の診療にも取り入れられています。
研究開発の展望
ALDはペルオキシソーム生合成や脂質代謝、神経炎症など多方面の研究対象であり、病態解明と治療薬開発が活発に進められています。国内でも下澤伸行らのグループによるALDノックアウトマウスでの創薬研究(フラボノイド誘導体によるVLCFA低減効果の検証など)や、新生児スクリーニング体制構築の研究班報告がなされています3。
国際的には前述の遺伝子治療やレリグリタゾンに加え、RNA干渉や遺伝子編集技術を用いた根治療法も将来的に検討されています。ALDは患者数の少ない超希少疾患ではあるが、早期介入で劇的に転帰を変えうる疾患として医療政策上の注目度も高まっています。
今後、新規治療法の実用化とスクリーニング普及が進めば、ALDの予後は飛躍的に改善しうるでしょう3。臨床現場の神経内科医においても最新知見をアップデートし、本症を疑った際には迅速に専門機関へ紹介するなど、適切な対応が望まれます。
