コメント
Nanobanana2が出て、インフォグラフィックがより使いやすくなりました。スピードが速くなり、精度もあがり、コストが減ったみたいです。インフォグラフィックではGemini1強です。
これまで、出力が不正確なためあきらめていたインフォグラフィックも適宜追加していきます!
📚 目次
1. エグゼクティブサマリー
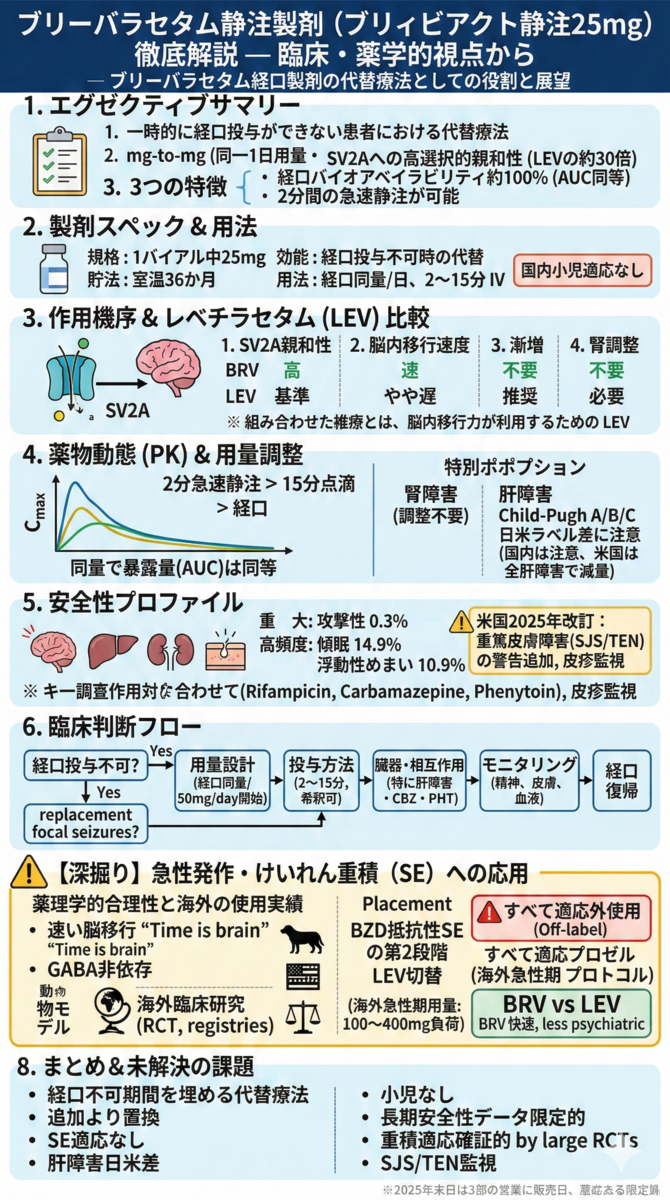
ブリーバラセタム(商品名:ブリィビアクト)の静注製剤(ブリィビアクト静注25mg)は、2025年4月17日に国内販売が開始された抗てんかん薬です。[1]「一時的に経口投与ができない患者」におけるブリーバラセタム経口製剤の代替療法として位置づけられ、経口から静注への切替は原則mg-to-mg(同一1日用量・同一投与回数)で運用できるように設計されています。[2]
① SV2Aへの高選択的親和性(レベチラセタムの約30倍)による抗てんかん作用[3]
② 経口の生物学的利用率が約100% → 静注・経口間でAUCがほぼ同等[4]
③ 2分間の急速静注が可能で、血中濃度をすみやかに上昇させられる[1]
薬理学的には、シナプス小胞タンパクSV2Aの高親和性リガンドであり、同じSV2A標的のレベチラセタムと比べ脳内移行・SV2A占有の立ち上がりが速いことがヒトPET研究で示されています。[5]この特性が「経口不可期間を埋める」急性期運用に合理性を持たせています。
2. 製剤の基本情報と製剤学的ポイント
基本スペック
| 項目 | 内容 |
|---|---|
| 一般名 | ブリーバラセタム |
| 商品名 | ブリィビアクト静注25mg |
| 規格 | 1バイアル(2.5mL)中 ブリーバラセタム 25mg含有(10mg/mL) |
| 性状 | 無色澄明の溶液、pH 5.0〜6.0、浸透圧比 約1.3(生理食塩液比) |
| 販売元 | ユーシービージャパン株式会社 |
| 薬価 | 2,450円/バイアル(1日薬価:4,900円)[6] |
| 貯法 | 室温保存、有効期間 36か月 |
| 包装 | バイアル(2.5mL × 6バイアル) |
効能・効果と用法・用量
効能・効果は「一時的に経口投与ができない患者における、てんかん患者の部分発作(二次性全般化発作を含む)治療に対するブリーバラセタム経口製剤の代替療法」です。[2]
| シナリオ | 用法・用量 |
|---|---|
| 経口→静注切替 | 経口と同じ1日用量・同じ投与回数で、1回量を2〜15分かけて静脈内投与 |
| 経口に先立ち静注から開始 | 通常成人 1日50mg(1日2回に分割)から開始、同様に2〜15分で静脈内投与 |
| 共通事項 | 症状により増減可、1日最高投与量 200mg。希釈は生食/5%ブドウ糖液/乳酸リンゲル液が可能 |
国内では小児を対象とした臨床試験は実施されていません。米国では1か月以上、EUでは2歳以上から適応がありますが、国内ラベルでは小児領域は適用外です。[2]
製剤学的安定性
長期保存条件(暗所、30℃/75%RH)で36か月規格内、加速条件(40℃/75%RH)で6か月規格内であることが確認されており、通常の物流環境での頑健性が裏付けられています。[7]添加剤として酢酸ナトリウム水和物、氷酢酸(pH調整)等を含みます。希釈後は速やかに使用する必要があります(米国ラベルでは希釈後4時間以内(室温))。[8]
3. 薬理作用と作用機序 ── レベチラセタムとの違い
ブリーバラセタムの主標的は神経終末のシナプス小胞タンパクSV2Aです。正確な機序は完全には解明されていませんが、SV2Aへの高選択的親和性が抗てんかん作用に寄与すると考えられています。[3]
レベチラセタムとの比較
| 特性 | ブリーバラセタム(BRV) | レベチラセタム(LEV) |
|---|---|---|
| SV2A親和性 | 約30倍高い[3] | 基準 |
| SV2A結合様式 | LEVとは異なる可能性が示唆[5] | 標準的結合 |
| 脳内移行速度 | PET研究でより速い立ち上がり[5] | やや遅い |
| 経口バイオアベイラビリティ | 約100%[4] | 約100% |
| 漸増の必要性 | 不要(開始用量から治療域)[1] | 推奨される |
| 主な代謝経路 | アミダーゼによる加水分解+CYP2C19[7] | 腎排泄が主(約66%未変化体) |
| 腎機能による用量調整 | 不要[8] | 必要 |
海外第III相試験(N01252、N01253)において、レベチラセタムにブリーバラセタムを上乗せしても部分発作回数の更なる減少傾向が示されませんでした。[9]作用機序が近い薬剤の併用には限界があり得るため、併用療法では「主な作用機序が異なる抗てんかん薬との併用」が適切とされています。静注製剤は「追加」よりも「置換(代替)」の発想が重要です。
4. 薬物動態(PK)と用量調整
投与経路別PKパラメータ(単回100mg、健康成人)
経口の生物学的利用率は約100%であり、AUCは投与経路間で同程度ですが、Cmaxは投与経路によって異なります。[4]
| パラメータ | 2分急速静注 | 15分点滴静注 | 経口投与 |
|---|---|---|---|
| Cmax(μg/mL) | 7.339 | 5.982 | 3.829 |
| tmax(h) | 0.083(約5分) | 0.250(15分) | 0.500(30分) |
| AUC0-t(μg·h/mL) | 17.189 | 16.779 | 16.799 |
| t1/2(h) | 8.927 | 8.919 | 9.044 |
分布・代謝・排泄
てんかん患者の見かけの分布容積は47.4 L/70kg(母集団解析)で、蛋白結合率は約20%前後と低値です。[7]主にアミダーゼによる加水分解(カルボン酸代謝物)で代謝され、副次的にCYP2C19による水酸化代謝を受けます。[7]投与放射能の92.2%が48時間までに尿中排泄されますが、未変化体としての尿中排泄は8.7%にとどまります。[7]
特殊患者群での取扱い
| 患者群 | PKへの影響 | 国内ラベル | 米国ラベル |
|---|---|---|---|
| 腎機能障害(重度:CLcr<30) | 未変化体AUC 約21%↑、不活性代謝物が3〜21倍蓄積[7] | 用量調整不要 | 用量調整不要、ただし透析患者は推奨せず[8] |
| 肝機能障害(Child-Pugh A/B/C) | AUC 50〜59%↑[7] | 「濃度上昇の可能性」注意喚起[2] | 全肝障害で減量:初期25mg BID、最大75mg BID(150mg/日)[8] |
肝障害時の対応は「国内=注意喚起型」vs「米国=処方設計型」という違いがあります。国内運用では肝障害での増量可否・上限設定に臨床的裁量が残るため、施設内プロトコル整備が有用です。[2][8]
5. 主要臨床試験エビデンス
静注製剤のエビデンスは、(A)経口製剤の第III相RCT(発作頻度低下の証明)と、(B)静注の生物学的同等性・切替試験(代替療法としての妥当性)の2軸で構成されます。
経口製剤の第III相RCT
| 試験 | デザイン | 用量 | 主な有効性結果 | 主な安全性所見 |
|---|---|---|---|---|
| EP0083(国際共同)[9] | プラセボ対照RCT、治療12週 | 50mg/日、200mg/日 | 50mg/日:24.5%減(p=0.0005) 200mg/日:33.4%減(p<0.0001) |
傾眠・浮動性めまいが用量依存的に増加 |
| N01358(国際共同)[9] | プラセボ対照RCT、治療12週 | 100mg/日、200mg/日 | 100mg/日:22.8%減(p<0.001) 200mg/日:23.2%減(p<0.001) |
傾眠・浮動性めまい・疲労が増加 |
| N01252(海外)[10] | 二重盲検RCT、12週 | 20/50/100mg/日 | 100mg/日:11.7%減(p=0.037) 50%レスポンダー率:36.0% vs PBO 20.0% |
頭痛、傾眠、めまい、疲労 |
| N01253(海外)[11] | 二重盲検RCT、12週 | 5/20/50mg/日 | 50mg/日:28日換算22.0%減(p=0.004) 50%レスポンダー率:32.7% vs 16.7% |
傾眠、めまい、疲労 |
静注製剤の切替・忍容性試験
| 試験 | デザイン | 結果のポイント |
|---|---|---|
| EP0118(国内、n=10)[9] | 日本人成人てんかん患者、経口→静注5日間切替 | 切替前後で1日あたり部分発作回数に大きな変化なし。副作用発現60%(頭痛、傾眠 各20%) |
| N01258(海外、n=105)[12] | 無作為化4群、静注4.5日間(ボーラス or 点滴) | 静注は概ね忍容。注射関連TEAE 9.6〜11.5%。重篤TEAEなし |
経口の第III相試験における効果サイズは「劇的」ではなく、「追加で減らせる発作を積み上げる」薬剤と理解すべきです。静注は「代替療法」のため、EP0118のように切替前後で発作状況が大きく変わらないことを示す設計が中核です。[9]
6. 安全性プロファイルと市販後情報
国内添付文書の副作用像
| カテゴリ | 副作用 | 頻度 |
|---|---|---|
| 重大な副作用 | 攻撃性 | 0.3% |
| 高頻度の副作用 | 傾眠 | 14.9% |
| 浮動性めまい | 10.9% | |
| その他精神症状 | 易刺激性 | 添付文書に頻度階層で記載 |
| 不安・不眠症 | 同上 | |
| うつ・激越 | 同上 | |
| 精神病性障害 | 同上 | |
| 注射部位関連 | 注射部位疼痛 | 頻度不明 |
RMP(医薬品リスク管理計画)の整理
| リスク分類 | 項目 | 対応 |
|---|---|---|
| 重要な特定されたリスク | 攻撃性 | 追加の安全性監視(データベース調査)を計画[13] |
| 重要な潜在的リスク | 自殺行動・自殺念慮 | 抗てんかん薬クラスとしての知見(2008年FDA解析)が背景[13] |
| 好中球減少症 | 潜在的リスクとして監視[13] |
米国ラベル(2025年改訂)では、市販後にStevens-Johnson症候群(SJS)および中毒性表皮壊死融解症(TEN)が報告され、警告(Warning)として追加されました。[8]発現までの期間は開始後3〜45日と記載されており、発疹が薬剤性でないことが明確でない限り初期兆候で中止する方針が示されています。現時点の国内添付文書には同等の強い記載はなく、この国際差は臨床現場で認識しておくべき重要な情報です。
薬物相互作用(実務上のポイント)
| 併用薬 | 影響 | 臨床での対応 |
|---|---|---|
| リファンピシン等(CYP2C19誘導) | BRV血中濃度低下 | 米国ラベルでは最大2倍まで増量し得ると明示[8] |
| カルバマゼピン | BRV曝露約29%低下+CBZ-エポキシド2.6倍↑ | 眠気・ふらつき増悪時はエポキシド増加を疑い臨床的に評価[2] |
| フェニトイン | BRV曝露低下+PHT濃度約20%↑ | 中毒症状(眼振、複視、失調等)を監視、必要なら血中濃度測定[2] |
| アルコール | 中枢抑制が相互に増強 | 精神運動機能・注意力・記憶力への影響増大に注意[7] |
過量投与時の対応
市販後に単回1400mgの過量投与で傾眠・浮動性めまい等が報告されています。[8]特異的解毒薬はなく、支持療法が基本です。未変化体の尿中排泄が10%未満であるため、血液透析による除去促進は期待できません。[8]
7. 国際規制・承認状況の比較
承認タイムライン
地域間ラベル差の俯瞰
| 項目 | 🇯🇵 日本(PMDA) | 🇺🇸 米国(FDA) | 🇪🇺 EU(EMA) |
|---|---|---|---|
| 適応の書き方 | 経口投与不可時の代替療法 | 経口不可時に静注使用可。静注からも開始可 | 注射/点滴、部分発作の補助療法 |
| 対象年齢 | 成人のみ(小児試験なし) | 1か月以上(体重別) | 2歳以上(体重別) |
| 投与法 | 2〜15分で静注、希釈可 | 2〜15分、希釈後4時間以内 | ボーラスは無希釈可、点滴は15分 |
| 肝障害 | 注意喚起型 | 全肝障害で減量を明記 | ー |
| 特記事項 | RMPで攻撃性を特定リスク | SJS/TEN警告(2025年)、Schedule V管理薬 | 「単剤は推奨しない」と記載 |
8. 臨床判断フロー ── 迷いやすいポイントを整理
以下は国内適応(経口代替)を軸に、米国/欧州の注意点も取り込んだ臨床判断ステップです。
経口投与が一時的に不可能か? → No:経口継続
→ Yes:部分発作治療の経口代替か? → No:適応外の可能性(代替薬・院内手順を検討)
・経口で使用中 → 同一1日用量・回数で静注へ切替
・未使用 → 成人:50mg/日をBIDで開始(必要なら増量)
2〜15分で静脈内投与。希釈は生食/D5W/LR。希釈後は速やかに使用。
・肝障害あり → 曝露↑:国内は注意喚起、米国は減量プロトコルあり → 施設基準で上限設定
・透析中/ESRD → データ乏しい(米国では推奨せず)
・リファンピシン併用 → 濃度↓(米国は最大2倍増量余地)
・カルバマゼピン併用 → BRV↓+CBZ-epoxide↑
・フェニトイン併用 → PHT濃度↑の可能性
・眠気・めまい・転倒リスク
・精神症状:攻撃性/易刺激性/自殺念慮
・血液:好中球減少の兆候(必要時採血)
・皮疹:重篤皮膚障害の可能性 → 疑えば中止(米国警告を参考に)
経口再開可能になったら同量で経口へ戻す。経口可能になった場合は速やかに切替。
9. 【深掘り】急性発作・けいれん重積状態への静注BRVの応用可能性
国内承認適応はあくまで「部分発作の経口代替療法」ですが、ブリーバラセタム静注の薬理学的特性 ── 速い脳内移行、2分間急速静注が可能、SV2Aへの高親和性 ── は、急性発作やけいれん重積状態(SE)への応用を理論的に支持するものです。海外では適応外使用として一定の臨床経験とエビデンスが蓄積されつつあります。ここでは前臨床から臨床までの知見を整理します。
以下に紹介するエビデンスは、いずれも国内承認適応外の使用に関するものです。実臨床での適用には、施設内の倫理的手続き・適応外使用のプロトコル整備が不可欠です。
なぜBRV静注がSE治療の候補となるのか ── 薬理学的根拠
| 薬理学的特性 | SE治療への意義 |
|---|---|
| SV2Aへの高親和性(LEVの約30倍) | より低用量で神経終末のシナプス小胞放出を調節し得る |
| 高い脂溶性 → 速い血液脳関門通過 | SEでは「time is brain」であり、素早い中枢作用発現が重要[14] |
| 2分間ボーラス投与が可能 | 救急現場での迅速投与に適合 |
| 経口BA約100% → 静注⇄経口の円滑な移行 | 急性期静注→維持期経口への一貫した治療設計が可能 |
| ベンゾジアゼピンと異なる作用機序(GABA非依存) | BZD抵抗性SEへの追加治療としての理論的根拠[15] |
| 血行動態への影響が少ない | ICU患者での忍容性の利点(低血圧・呼吸抑制が少ない)[16] |
特にPET研究では、BRV静注後のSV2A占有がLEVよりも速く立ち上がることが示されており[5]、また光感受性モデルを用いたRCTでも、IV BRVはIV LEVと比較して中枢作用の発現がより速いことが示されています。[14]これらは「重積状態の持続時間を短縮する」という治療目標と合致する特性です。
前臨床エビデンス ── 動物モデルでの知見
Niquetらによるラットの自己持続型けいれん重積(SSSE)モデルでは、以下の重要な知見が得られています。[17]
・BRV 100〜300 mg/kgの急性投与でSSSE持続時間と累積発作時間が用量依存的に有意に短縮
・BRV 300 mg/kg:SSSE持続時間が対照群999分 → 13分に短縮
・低用量BRV(0.3〜10 mg/kg)+ジアゼパム(DZP)併用で、BRV単独高用量と同等の急性効果 → 併用による相乗効果の示唆
・長期追跡(6〜8週、12か月):BRV治療群で自然再発発作(SRS)の頻度が有意に低下し、BRV 300 mg/kg群やBRV+DZP群で発作自由(seizure freedom)を達成した個体も
この前臨床データは「BRVがSEの急性期治療のみならず、てんかん原性(epileptogenesis)の修飾にも寄与し得る」可能性を示唆していますが、ヒトへの外挿には慎重な解釈が必要です。
臨床エビデンス ── ヒトでの使用経験
海外では複数の後方視的研究、症例集積、およびRCTが報告されています。主要な臨床研究を以下にまとめます。
| 研究 | デザイン・対象 | 用量 | 主な結果 |
|---|---|---|---|
| Szaflarski 2020[18] (EP0087試験) |
第2相・非盲検・RCT EMU入室患者46例 BRV vs ロラゼパム |
IV BRV 100mg or 200mg ボーラス vs IV LZP(用量は医師判断) |
・12時間以内の次発作/レスキュー薬までの時間は3群間で同等 ・レスキュー薬使用率はBRV群で数値的に低い ・LZPの主なTEAE:鎮静、傾眠 ・BRVの主なTEAE:めまい、頭痛、悪心 → BRVはLZPと同等の有効性で、鎮静が少ない |
| Santamarina 2019[19] (スペイン多施設レジストリ) |
後方視的・多施設(7施設) SE患者43例 |
初回負荷量が中心 (≧1.82 mg/kgで良好) |
・BRVの奏効率は早期投与で高い ・高用量(≧1.82 mg/kg)で反応率が向上 ・LEV投与歴のある患者でもBRVの効果あり |
| Villanueva 2023[20] (BRIV-IV研究) |
後方視的・多施設(14施設・スペイン) 緊急発作156例 (SE 55%、急性反復発作、高リスク発作) |
初回ボーラス投与が中心 中央値 200mg |
・77.6%が反応(発作消失を達成) ・62.8%で12時間の持続反応 ・反応までの中央値:30分 ・有害事象 14.7%(主に傾眠・疲労) ・ボーラス投与でより良好な反応 |
| Yale大学 2026[21] (後方視的チャートレビュー) |
大規模三次医療機関 BRV開始患者133例 (SE 37%、発作 38%、RPP 21%) |
初回投与量 中央値 200mg (IQR 200-300mg) 維持量 200mg/日 |
・SEのうちcEEGモニタリング47例中40%で脳波改善、21%でSE完全消失 ・RPPでは59%が改善、15%で完全消失 ・65%がICU入室患者 → 概ね安全で忍容、有効性を示唆 |
上記研究の多くは後方視的・観察研究であり、対照群を置いた大規模RCTによるSE治療の有効性検証は行われていません。Szaflarski 2020のRCTもEMU環境でのproof-of-concept(n=46)であり、一般的なSEの治療アルゴリズムにおける位置づけを確定するには不十分です。しかし、一貫して示されているのは、BRV静注はSE/急性発作に対して概ね安全で忍容性が良好であり、一定の有効性を持つ可能性があるということです。
SE治療における位置づけ ── 現在のアルゴリズムとBRV
現在のけいれん重積治療アルゴリズムでは、第1段階(初期治療)としてベンゾジアゼピン(BZD)、第2段階としてレベチラセタム、バルプロ酸、ホスフェニトイン等の静注抗てんかん薬が推奨されています。BRV静注が入り得る位置づけとしては以下が考えられます。
BZD無効時の選択肢として、LEV/VPA/fPHTと並ぶ候補。特にLEVで精神症状(興奮・攻撃性)が問題となった患者での代替として期待。ICU患者ではLEVの行動副作用が最大46%との報告もあり[16]、BRVの忍容性プロファイルは利点となり得る。
LEV投与中のSEでBRVに切替。ただし、SV2Aの競合的結合の可能性を考慮し、LEV中止→BRV開始の置換が理論的にはより合理的。実臨床データではLEV投与歴のある患者でもBRVの効果は示されているが[19][20]、反応が劣る可能性を指摘する報告もある。
Yale大学の報告では、持続脳波モニタリング下でRPP(律動性・周期性パターン)の59%が改善を示した。[21]NCSEは見逃されやすく治療が遅れがちだが、BRVの脳内移行の速さと忍容性の良さは、ICUでのNCSE管理に適する可能性がある。
使用されている用量 ── 承認用量を超える「急性期用量」
注目すべき点として、海外の急性期使用では国内承認用量(最大200mg/日)を超える用量が使用されています。
| パラメータ | 承認用量(国内) | 海外急性期使用の実態 |
|---|---|---|
| 初回負荷量 | 規定なし(50mg/日から開始) | 100〜400mg(単回ボーラス)[21] |
| 維持量 | 最大200mg/日 | 中央値 200〜300mg/日[21] |
| 有効性が示唆される閾値 | ー | ≧1.82 mg/kgの初回負荷で反応率向上[19] |
海外の急性期使用で報告されている初回100〜400mgのボーラス投与は、国内承認用量の枠組みを大幅に超えています。適応外使用を検討する場合、用量設定の根拠・安全性モニタリング体制を含めた施設内プロトコルの事前整備が不可欠です。過量投与(単回1400mg)でも重篤な転帰は報告されていない[8]点は参考になりますが、SE患者では基礎疾患や他剤併用の影響も考慮が必要です。
BRV vs LEV ── 急性期での比較の視点
| 比較項目 | BRV静注 | LEV静注 |
|---|---|---|
| 脳内移行速度 | より速い(PET・光感受性モデルで確認)[5][14] | 比較的遅い |
| SV2A親和性 | 約30倍高い | 基準 |
| SE治療のRCTエビデンス | EMU環境での小規模RCTのみ[18] | ESETT試験等で第2段階治療としてのエビデンスあり |
| 行動副作用(ICU環境) | 比較的少ない傾向[16] | 興奮・不穏が最大46%との報告[16] |
| 腎機能障害時 | 用量調整不要 | 用量調整が必要 |
| 薬物相互作用 | CYP2C19関連あるが比較的少ない | ほぼなし |
| 規制上の位置づけ | SE適応なし(全地域) | SE適応なし(但しガイドラインで推奨) |
今後必要な研究と課題
BRV静注のSE治療における位置づけを確立するためには、以下の研究が必要です。
(1)大規模前向きRCT:SE患者を対象とした、LEVやバルプロ酸との直接比較試験。ESETT試験に準じたデザインが理想的ですが、SE患者の同意取得やプロトコル遵守の困難さは既知の課題です。
(2)至適用量の確立:承認用量(最大200mg/日)を超える急性期用量の安全性・有効性に関する前向きデータ。特に初回負荷量の至適値が重要です。
(3)LEV投与中のSE患者におけるBRV切替の有用性:同一機序内での切替が臨床的に意味を持つか(薬力学的競合の問題を含む)のプロスペクティブな検証。
(4)NCSE・ICU環境での系統的評価:連続脳波モニタリング下でのBRVの効果判定、特に律動性・周期性パターン(RPP)への有効性の検証。
(5)国内でのリアルワールドデータ:国内施設でのBRV静注の適応外使用実態と転帰のレジストリ構築が、今後の適応拡大を検討する上で重要な基盤となります。
BRV静注は、SEに対する薬理学的合理性と海外での一定の使用実績を有しますが、SEの適応は国内外いずれのラベルにも含まれていません。現時点では「LEVの代替」や「BZD抵抗性SEの追加選択肢」としての探索的使用に留まります。使用を検討する場合は、施設内の適応外使用手順に従い、連続脳波モニタリングを含む適切なモニタリング体制の下で行うことが求められます。今後のエビデンス蓄積に期待しつつ、現段階では慎重かつ科学的根拠に基づいた判断が不可欠です。
10. まとめと未解決の課題
ブリィビアクト静注25mgは、経口投与が一時的に不可能な入院・周術期・嘔吐/誤嚥リスク・意識障害などの場面で、「同一1日用量で治療を途切れさせない」ことを可能にする製剤です。生物学的利用率約100%による経口-静注間の円滑な切替と、2分間急速静注可能な投与の柔軟性が特徴です。
・主戦場は「経口不可期間を埋める代替療法」
・レベチラセタム併用での上乗せ効果は乏しい → 「追加」より「置換」の発想が重要
・脳内移行が速い特性は理論的に急性期利用を支持するが、重積での適応は含まれない
・肝障害時の対応は日米で差があり、施設内プロトコル整備が有用
未解決の課題
一次資料から示唆される未解決の課題として、以下が挙げられます。
(1)国内では小児試験がなく、小児静注のラベル外領域が残っています。[2]
(2)静注の臨床試験経験は、米国ラベル上最大4日連続までとされ、長期静注の安全性データは限定的です。[8]
(3)急性発作・けいれん重積への応用は薬理学的には合理的であり、海外では後方視的研究を中心に一定の使用実績が蓄積されていますが(前章参照)、国内承認適応はあくまで部分発作の代替療法であり、大規模RCTによる検証も未了です。[16][18]
(4)米国で警告されたSJS/TENについて、国内ラベルへの反映動向を注視する必要があります。[8]
