国内初のiPS細胞由来再生医療等製品「アムシェプリ®(一般名:ラグネプロセル)」が、2026年5月20日付で薬価収載・保険適用となりました。患者1人あたりの薬価は55,306,737円(約5,530万円、18瓶1組)。レボドパ含有製剤を含む既存薬物療法で効果不十分なパーキンソン病患者を対象に、片側5.4×10⁶個のドパミン神経前駆細胞を定位脳手術で両側被殻に移植する治療です[14][15][17]。本稿では、京都大学CiRA高橋淳教授・京大附属病院髙橋良輔教授らによるNature 2025掲載の医師主導治験(Kyoto Trial、jRCT2090220384)の原著データ[1]と、PMDA審査報告書・中医協文書を統合し、医療従事者が知るべき7つの実装上のポイントを徹底解説します。
2026年5月13日の中央社会保険医療協議会(中医協)総会で薬価収載が了承され、5月20日に保険適用が開始されました[15][17]。本品は条件及び期限付承認(期限7年)として2026年3月6日に厚生労働省から製造販売承認を取得しており、全症例調査が条件付けられています[14][17]。世界的にもiPS細胞由来製品としては初の実用化であり、再生医療産業の歴史的な転換点と位置づけられます。
▲ 動画でも解説しています(医療従事者向け・約10分)
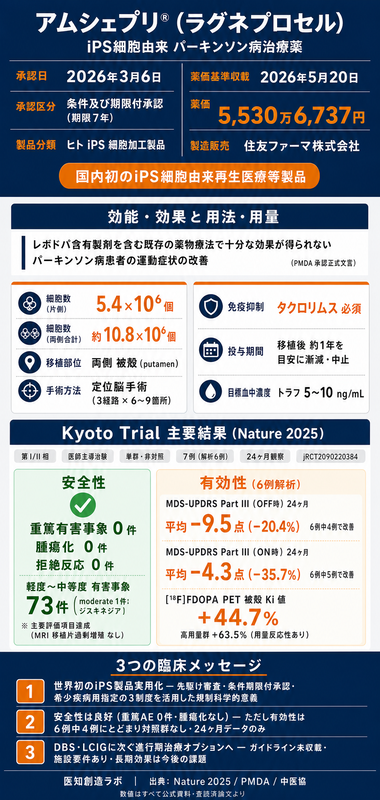
※ 画像をクリックすると原寸大で表示できます
目次
- この記事の要点
- 1. 何が承認されたのか — 製品基本情報
- 2. 保険適用と薬価 — 5530万円の算定根拠
- 3. 効能・効果(PMDA承認文言)
- 4. 用法・用量と免疫抑制プロトコル
- 5. Kyoto Trial — 試験デザインを読む
- 6. Nature 2025 主要結果 — 安全性
- 7. Nature 2025 主要結果 — 有効性
- 8. 海外比較 — 米国BlueRock・韓国S.Biomedics
- 9. 既存治療との位置づけ(L-DOPA・DBS・LCIG)
- 10. 承認条件と実装の論点
- 11. 開発の系譜とガイドラインへの位置づけ
- 12. 未解決課題
- 3つの臨床メッセージ
- よくある質問(FAQ)
- 参考文献
この記事の要点
| 項目 | 内容 |
|---|---|
| 商品名 / 一般名 | アムシェプリ®(AMCHEPRY®) / ラグネプロセル(raguneprocel)[14][17] |
| 製造販売 / 製造 | 住友ファーマ株式会社 / S-RACMO株式会社(SMaRT施設、吹田市)[17] |
| 承認 / 区分 | 2026年3月6日 条件及び期限付承認(期限7年・希少疾病用再生医療等製品)[14][17] |
| 薬価収載 / 薬価 | 2026年5月20日 / 55,306,737円(18瓶1組/患者1人あたり)[15] |
| 効能・効果 | レボドパ含有製剤を含む既存の薬物療法で十分な効果が得られないパーキンソン病患者の運動症状の改善[14][15] |
| 用法・用量 | 片側 5.4×10⁶個(両側計 約10.8×10⁶個)を定位脳手術で両側被殻に移植 + タクロリムス併用約1年[14][15] |
| 主要エビデンス | Nature 2025(Sawamoto N et al., PMID 40240591)[1]:7例、24ヶ月観察、重篤AE 0件、MDS-UPDRS Part III OFF -9.5点(-20.4%)改善 |
| 世界的意義 | iPS細胞由来製品として世界初の実用化(hESC由来製品は米国で第I相段階)[1][2] |
5530万円の数字をどう読むか
原価計算方式に基づき、市場性加算I 10% + 先駆加算 10% を適用して算定されました[15]。患者1人あたりの治療価格であり、ピーク時想定患者数は2035年度に年間約133人、想定販売額は約74億円とされています[15]。本品は公的医療保険適用となり、パーキンソン病は指定難病第6番として医療費助成制度の対象、さらに高額療養費制度の対象となるため、患者自己負担は大幅に軽減される見込みです[15]。
1. 何が承認されたのか — 製品基本情報
製品の正式表記
商品名は「アムシェプリ®」(英語表記 AMCHEPRY®)、一般名は「ラグネプロセル」(国際一般名 raguneprocel)です[14][17]。開発コードは CT1-DAP001/DSP-1083 として知られていました。薬機法上の類別は「ヒト細胞加工製品(ヒト人工多能性幹細胞加工製品)」であり、承認区分は新再生医療等製品(希少疾病用)です[14]。
承認までのタイムライン
| 年月日 | 出来事 |
|---|---|
| 2017-02-28 | 先駆け審査指定(再生医療等製品)取得[14] |
| 2018-08-01 | 京都大学医学部附属病院での医師主導治験(Kyoto Trial)開始[7][16] |
| 2025-04-16 | Nature誌に第I/II相試験結果オンライン公開(Sawamoto N et al.)[1] |
| 2025-08-05 | 住友ファーマが製造販売承認を申請[17] |
| 2025-12-12 | 希少疾病用再生医療等製品指定[14] |
| 2026-02-19 | 厚労省 薬事審議会 再生医療等製品・生物由来技術部会で「承認差し支えない」[14] |
| 2026-03-06 | 条件及び期限付承認(製造販売承認取得)[14][17] |
| 2026-05-13 | 中医協 総会(第650回)で薬価収載了承[15] |
| 2026-05-20 | 薬価基準収載・保険適用開始[15] |
先駆け審査指定(2017年)・希少疾病用再生医療等製品指定(2025年)・条件及び期限付承認(2026年)という3つの規制特例を活用しており、再生医療等製品の制度設計が想定する典型的な承認ルートを辿った形です[14]。
2. 保険適用と薬価 — 5530万円の算定根拠
2026年5月13日の中医協総会で原価計算方式による薬価が了承され、5月20日に薬価基準収載となりました[15][17]。
| 算定項目 | 内容 |
|---|---|
| 算定方式 | 原価計算方式(類似薬がないため) |
| 市場性加算I | +10%(希少疾病用再生医療等製品) |
| 先駆加算 | +10%(先駆け審査指定品目) |
| 公示薬価 | 55,306,737円(18瓶1組)/患者1人あたり |
| 包装単位 | 18瓶1組(うち治療には片側5.4×10⁶個×両側 = 10.8×10⁶個を投与、残りはバッファ) |
| ピーク時想定患者数 | 2035年度に年間 約133人 |
| ピーク時想定販売額 | 年間 約74億円 |
3. 効能・効果(PMDA承認文言)
解釈のポイント
- 「レボドパ含有製剤を含む既存の薬物療法で十分な効果が得られない」 — レボドパ抵抗性または運動合併症(ウェアリングオフ、ジスキネジア、オン・オフ現象等)が前提です[14]
- 「運動症状の改善」 — 非運動症状(認知機能低下、自律神経症状、精神症状等)に対する効果は本品の適応外です
- 承認文言は治験選択基準より広く設定されていますが、運用上は治験基準が暗黙の参照点になる可能性があります
治験での選択基準(参考)[1][18]
| 項目 | 基準 |
|---|---|
| 年齢 | 50歳以上70歳未満 |
| 診断 | MDS診断基準による臨床的確定例または臨床的ほぼ確実例 |
| 既存治療 | 既存薬物治療で症状コントロール不十分 |
| L-DOPA反応性 | MDS-UPDRS Part III で30%以上の改善 |
| 画像所見 | DATスキャンで基底核領域にPD特徴的低下パターン |
| Hoehn-Yahr stage | オフ時 Stage III以上、オン時 Stage III以下 |
| 主な除外基準 | 頭部MRIで器質的病変、認知症、活動性感染症、悪性新生物既往、DBS既往 |
4. 用法・用量と免疫抑制プロトコル
本品の移植(PMDA承認文言)
通常、成人には、非自己 iPS細胞由来ドパミン神経前駆細胞として片側あたり 5.4×10⁶個を目標として、定位脳手術により、両側の被殻に移植します。頭蓋骨の小孔1箇所を通る3つの投与経路から、1投与経路あたり約 1.8×10⁶ 個 を 1〜2 mm 間隔で 6〜9 箇所に分けて移植します。注入速度は約 0.1 μL/秒 とします[14][15]。
両側合計約 10.8×10⁶ 個のドパミン神経前駆細胞を、全身麻酔下の定位脳手術により dorsal/caudal putamen に移植します。投与経路ごとに 4〜8 注入点に細分配することで、被殻全体への均一な細胞分布を目指します[1][14]。
タクロリムス併用(必須)
| 項目 | 用法 |
|---|---|
| 薬剤 | タクロリムス水和物(経口) |
| 初期投与 | 1回 0.03〜0.15 mg/kg を 1日2回、移植日朝から開始 |
| 目標トラフ濃度 | 5〜10 ng/mL(拒絶反応時 10〜20 ng/mL) |
| 標準投与期間 | 約1年を目安、以後 12週間かけて漸減し中止 |
| 例外 | 必要時は投与期間を延長可 |
本品はHLAホモ接合体ドナー由来のiPS細胞ストック(QHJI01s04)から製造されており[1]、レシピエントとのHLAミスマッチが低減される設計です。さらに中枢神経系の免疫特権とiPSC由来ドパミン神経前駆細胞のHLA発現の低さにより、タクロリムス単剤による中程度の免疫抑制で拒絶反応をコントロールできることが Morizane et al. (Cell Stem Cell 2025) で示されています[3]。
5. Kyoto Trial — 試験デザインを読む
試験概要
| 項目 | 内容 |
|---|---|
| 試験名 | パーキンソン病に対するヒトiPS細胞由来ドパミン神経前駆細胞の細胞移植による安全性及び有効性を検討する医師主導治験(第Ⅰ/Ⅱ相) |
| 試験ID | jRCT2090220384 / UMIN000033564[18] |
| 実施施設 | 京都大学医学部附属病院(単施設) |
| 治験責任医師 | 髙橋良輔(京大附属病院 脳神経内科教授)※ iPS分化技術の高橋淳教授(CiRA)とは別人 |
| 試験デザイン | 単群非盲検非対照 第I/II相 医師主導治験 用量漸増 |
| 被験者数 | 7例(50〜69歳)/有効性解析対象 6例(両側同時移植例) |
| 観察期間 | 移植後 24ヶ月 |
| 免疫抑制 | タクロリムス単剤 12ヶ月(後半6ヶ月で漸減) |
用量設定
用量漸増デザインで以下の2群を順次評価しました[1]:
- 低用量群:両側合計 5×10⁶ cells(片側 2.1〜2.6×10⁶ 個)
- 高用量群:両側合計 10×10⁶ cells(片側 5.3〜5.5×10⁶ 個)
承認用法(片側 5.4×10⁶ 個)は治験高用量群に相当します。
評価項目
| 区分 | 項目 |
|---|---|
| 主要評価項目 | ① 有害事象の発現頻度・程度 ② 移植後24ヶ月のMRI移植片増大(>3 cm³)の有無 |
| 副次評価項目 | MDS-UPDRS Part III(OFF時/ON時)、[¹⁸F]FDOPA PET 被殻取り込み(Ki値)、Hoehn-Yahr stage、UDysRS、QOL等 |
6. Nature 2025 主要結果 — 安全性
安全性データのコア(24ヶ月時点)[1]
- 死亡 0件
- 重篤な有害事象 0件
- 軽度〜中等度の有害事象 73件(うち moderate は1件のみ:ジスキネジア)
- MRI上の graft 過剰増殖(腫瘍化)なし
- 拒絶反応 なし
過去の胎児中脳組織移植で問題視されたgraft-induced dyskinesia(GID)の重症例は発生しませんでした[1]。これは1990年代の胎児組織移植時代との決定的な違いであり、iPS細胞を起点としたCORINソートによる純化技術[5]と前臨床での腫瘍化評価[6]の積み重ねが結実した結果と評価できます。
免疫学的解析(Morizane et al., Cell Stem Cell 2025)[3]では、HLAミスマッチを含む症例でもタクロリムス単剤による中程度の免疫抑制で臨床的拒絶反応は観察されず、「中枢神経系への幹細胞移植は中程度の免疫抑制で十分」という臨床的含意が示されています。
7. Nature 2025 主要結果 — 有効性
運動症状の改善(6例解析)[1]
| 評価指標 | 平均変化 | 変化率 | 改善例数 |
|---|---|---|---|
| MDS-UPDRS Part III OFF時 | -9.5点 | -20.4% | 6例中 4例(PD02, PD03, PD04, PD08) |
| MDS-UPDRS Part III ON時 | -4.3点 | -35.7% | 6例中 5例(PD02, PD03, PD04, PD05, PD08) |
| Hoehn-Yahr stage OFF時 | 改善 | — | 4例(2段階改善 1例、1段階改善 2例) |
| L-DOPA equivalent daily dose | +6.15 mg/日 | -0.65% | ほぼ不変(移植後もL-DOPA併用継続) |
[¹⁸F]FDOPA PET 被殻取り込み(Ki値)[1]
| 群 | Ki値変化 |
|---|---|
| 全体平均 | +44.7%(0.0032 → 0.0043) |
| 低用量群 | +7.0% |
| 高用量群 | +63.5%(用量反応性あり) |
8. 海外比較 — 米国BlueRock・韓国S.Biomedics
Kyoto Trial のNature 2025掲載と同号には、米国 BlueRock Therapeutics社による hESC由来製品 bemdaneprocel の第I相試験結果(Tabar V et al., PMID 40240592)[2]が並列掲載されました。さらに同年Cell誌に韓国 S.Biomedics の第I/IIa相試験が掲載され[4]、3カ国で細胞治療臨床試験が同時に動くマイルストーンとなっています。
| 項目 | 京大 Kyoto Trial[1] | 米国 BlueRock[2] | 韓国 S.Biomedics |
|---|---|---|---|
| 細胞ソース | iPSC(HLAホモ接合体・他家) | hESC(H9株・他家) | hESC(他家) |
| 製品名 | アムシェプリ®(ラグネプロセル) | bemdaneprocel | — |
| 試験ID | jRCT2090220384 | NCT04802733 | NCT05887466 |
| 被験者数 | 7例 | 12例 | 12例 |
| 細胞量(高用量・両側) | 10×10⁶ cells | 2.7×10⁶ cells | 6.30×10⁶ cells |
| 観察期間 | 24ヶ月 | 12〜18ヶ月 | 12ヶ月 |
| 免疫抑制 | タクロリムス単剤 1年 | 多剤併用 1年 | 多剤併用 |
| MDS-UPDRS Part III OFF改善 | -9.5点(-20.4%) | -23点(高用量) | 改善 |
| 重篤AE | 0件 | 0件 | 0件 |
| graft-induced dyskinesia | 重症例なし | なし | なし |
| 規制承認 | 2026年3月承認・5月保険適用 | 第II相準備中 | 第II相準備中 |
京大 Kyoto Trial は被験者数が最も少ない一方で、iPS細胞由来として最も先行し、規制承認・薬価収載まで到達しました。BlueRock の bemdaneprocel は数値上の改善幅は大きいものの、第I相段階であり、対象患者重症度の違い・評価方法の違いに留意が必要です。iPS由来 vs hES由来の臨床的差異は今後の長期データで明らかになるでしょう。
9. 既存治療との位置づけ(L-DOPA・DBS・LCIG)
PMDA審査報告書では、本品の位置づけが次のように整理されています[14]。
| 治療カテゴリー | 代表的治療 | 機序 | 本品との関係 |
|---|---|---|---|
| 1. 薬物療法 | レボドパ、ドパミンアゴニスト、MAO-B阻害薬等 | ドパミン補充・受容体刺激 | 本品は併用継続が前提(治験中LEDDほぼ不変) |
| 2. 進行期デバイス補助療法 | DBS(脳深部刺激)、LCIG(レボドパ持続経腸投与)、レボドパ持続皮下注 | 神経変調・薬剤持続投与 | 変性ドパミン神経を回復させる機序ではない |
| 3. 細胞治療(本品) | アムシェプリ® | ドパミン神経機能の回復 | 変性した神経機能を補う唯一の根本療法候補 |
PMDAは「DBSは電池交換のため数年に一度局所麻酔下処置が必要、LCIG療法は胃瘻やデバイス感染症の問題があり、いずれも疾患進行で低下したドパミン神経機能を回復させることを目的としていない。本品はドパミン神経機能を回復させる点で既存治療と異なる位置づけ」と整理しています[14]。
10. 承認条件と実装の論点
承認条件(PMDA)
- 全症例調査による製造販売後承認条件評価:条件及び期限付承認後、本品を使用する全症例を対象とした製造販売後調査等を実施[14]
- 施設・医師要件:パーキンソン病の診断・治療及び定位脳手術手技に関する十分な知識・経験を有する医師が、講習を受けた上で、パーキンソン病の治療体制が整った医療機関において本品を使用すること[14]
承認の期限
条件及び期限付承認の期限は7年です[14]。この期間内に改めて製造販売承認申請を行い、製造販売後調査データに基づき本承認への移行が判断されます。
実施可能施設
「定位脳手術手技に関する十分な知識・経験」を要件とするため、機能脳神経外科・定位脳手術を実施できる施設に限定されると予想されます。具体的な施設リストは住友ファーマの最適使用推進ガイドライン対応サイトで公開される見込みです[17]。
1例目処方の見通し
住友ファーマは「年内に1例目の処方を目指す」としています[17]。ピーク時想定患者数(2035年度年間133人)から逆算すると、当面は実施可能施設・症例数とも極めて限定的に推移すると見込まれます。
11. 開発の系譜とガイドラインへの位置づけ
開発の系譜(CORINソート → 霊長類試験 → Kyoto Trial)
CORIN(floor plate marker)ソートによりiPS細胞由来ドパミン神経前駆細胞を純化し、MPTP誘発パーキンソン病カニクイザル両側被殻に移植。2年間で腫瘍形成なく運動症状改善・MRI/PETで生着確認 — Kyoto Trial実行可能性の根拠論文。
臨床グレードiPSC由来DAPの未分化細胞残存ゼロ・癌関連遺伝子変異なし・腫瘍化ゼロを免疫不全マウスで確認。2018年の臨床試験開始の前臨床根拠。
パーキンソン病診療ガイドラインへの位置づけ
- 日本神経学会「パーキンソン病診療ガイドライン2018」[12]には、iPSC細胞治療の記述はありません(治験開始が2018年8月のため間に合わず)
- MDS / EAN-MDS-ES Invasive Therapies guideline 2022[13]でも細胞治療は標準治療として推奨グレードが付与されておらず、「ガイドライン未収載の最先端医療」という位置づけです
- 本品保険適用を契機に、パーキンソン病診療ガイドラインの次回改訂で位置づけが整理される見込みです
12. 未解決課題
- 長期効果(24ヶ月以降):Kyoto Trial の観察期間は24ヶ月。Nature 2025の結果は長期生着・長期改善の保証ではありません。製造販売後の全症例調査による長期データ蓄積が鍵[14]
- 適応拡大の余地:認知症合併例、Hoehn-Yahr重症例、若年発症、高齢者(70歳以上)への適応外。今後の症例蓄積で適応拡大が検討される可能性
- Lewy体病理の進行:本品は変性したドパミン神経の置換であり、PDの病態本質(α-synuclein病理の進行)を止めるものではありません。移植細胞へのLewy体伝播の長期リスクも理論的課題
- 年間処方可能患者数 vs 国内有病患者数:国内PD患者は約20万人と推定されますが、本品ピーク年間想定は133人にとどまります。実装上の選択基準・施設要件が極めて限定的[15]
- autologous(自家)アプローチとの比較:米国 Schweitzer et al.[10]・Aspen Neuroscience(PMID 39952239[11])が患者自身のiPSC由来DAP移植を進めています。HLAミスマッチ不要・免疫抑制不要のメリットがあり、長期的に他家 vs 自家のどちらが優位か未決着
- 次世代戦略:自家Treg共移植(Park TY et al., Nature 2023, PMID 37438521)[*Treg]、凍結保存製品化(Hiramatsu et al., J Parkinsons Dis 2022)[8]など、cell therapy 2.0の動きが並行進行
3つの臨床メッセージ
① iPS製品の世界初の実用化という規制・産業史的意義
先駆け審査指定(2017年)、希少疾病用再生医療等製品指定(2025年)、条件及び期限付承認(2026年3月)の3つの規制特例を活用し、世界で初めてiPS細胞由来製品が薬価収載に至りました。山中伸弥教授によるiPS細胞樹立(2007年)から19年、京大附属病院での治験開始(2018年)から8年での実用化です[7][14][17]。
② Nature原著の具体数値で語る安全性と限界
24ヶ月時点で重篤AE 0件・腫瘍化0件という安全性プロファイルは特筆すべき成果です。一方、有効性はMDS-UPDRS Part III OFF時 平均-9.5点(-20.4%)改善が6例中4例にとどまるという限定的なデータであり、対照群がない第I/II相試験のスコープを超えた効果を期待してはいけません[1][14]。
③ DBS・LCIGに次ぐ第3の進行期治療オプションへ
ドパミン神経機能の「回復」を目指す点で、神経変調や薬剤持続投与とは機序的に異なる新たなカテゴリーです。ガイドライン未収載の最先端医療であり、施設要件・選択基準・長期効果・コスト負担といった実装期の課題が今後の論点となります[12][14][15]。
よくある質問(FAQ)
参考文献
🔗 あわせて読みたい関連記事
