ネマリンミオパチーは、骨格筋線維内に「ネマリン小体(rod)」と呼ばれる桿状構造を認める先天性ミオパチーの一群です。しかし臨床の現場でこの病名が問題になるのは小児だけではありません。成人で亜急性に進行する近位筋力低下・首下がり・嚥下障害を呈し、しばしばM蛋白血症(MGUS)を伴い、そして治療可能になりうる「孤発性成人発症型ネマリンミオパチー(SLONM)」も同じrodの病理で括られます。本記事では脳神経内科医・研修医・神経筋疾患を診る内科医に向けて、ENMC分類・主要原因遺伝子・筋生検と遺伝子診断の位置づけ・SLONMのMGUS検索と治療・心呼吸合併症までを、PubMed収載の一次文献に基づいて体系的に整理します。
※ 画像をクリックすると原寸大で表示できます
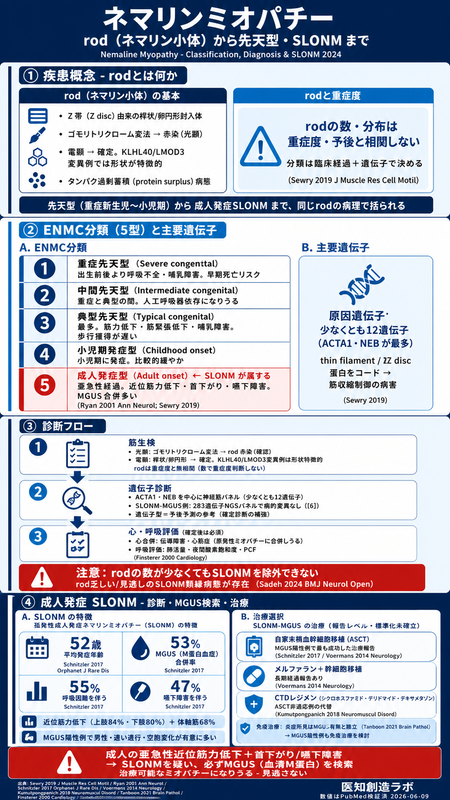
- rod(ネマリン小体)は病因特異的ではない:Z帯由来の構造で、その数や分布は重症度・予後と相関しない[1]。分類は臨床経過+遺伝子で決める。
- 先天型の原因はACTA1とNEBが最多:少なくとも12遺伝子が関与し、骨格筋αアクチン(ACTA1)とネブリン(NEB)が二大原因[1][2]。死因の多くは呼吸不全[2]。
- 成人の亜急性近位筋力低下+首下がり/嚥下障害を見たらSLONMを疑う:孤発性成人発症型(SLONM)は平均52歳発症、約53%にMGUSを合併[6]。
- SLONMは治療可能になりうる:MGUS陽性例で自家末梢血幹細胞移植・メルファラン、CTDレジメン、免疫治療の奏効報告がある[6][7][9][10]。先天型は対症療法が中心[1]。
- 診断確定後は心臓と呼吸の評価を:原発性ミオパチーは伝導障害・心筋症など心病変を伴いうる[11]。呼吸不全は高齢例で見逃されやすい[2]。
※ 本記事は教育目的の知識整理です。個別の診断・治療は最新の専門的判断に従ってください。発症頻度の数値は一次疫学根拠が確立しないものは定性記述にとどめています。
📚 目次
要点まとめ
- 概念:ネマリンミオパチーは骨格筋にrod(ネマリン小体)を認める先天性ミオパチーの異質群。rodはZ帯(Z disc)由来で、光顕ではゴモリトリクローム変法で赤染する[1]。
- 分類:ENMC分類で重症先天型・中間型・典型先天型・小児期発症・成人発症に分ける。古典的コホート(143例)では典型先天型が最多で、死因はすべて呼吸不全だった[2]。
- 遺伝子:少なくとも12遺伝子が関与し、ACTA1とNEBが二大原因。多くは細いフィラメント(thin filament)/Z disc構成蛋白で、筋収縮制御の障害をきたす[1][5]。
- 診断:筋生検(光顕+電顕でrod)を起点に、遺伝子診断で病型を確定する。KLHL40・LMOD3変異ではrod形状が特徴的[1]。心・呼吸評価を併せて行う[11]。
- SLONM:成人で亜急性に進む近位筋力低下+首下がり/嚥下障害が入口。MGUSを必ず検索し、陽性例では血液内科と連携して治療可能性を探る[6][7]。
① ネマリンミオパチーとは何か(rodと疾患概念)
ネマリンミオパチー(nemaline myopathy)は、骨格筋線維の中に「ネマリン小体(nemaline body/rod)」と呼ばれる桿状あるいは卵円形の構造が出現する、先天性ミオパチーの代表的な一群です。「nema」はギリシャ語で「糸」を意味し、糸くず状・棒状に見えることから名づけられました。光学顕微鏡ではゴモリトリクローム変法(modified Gömöri trichrome)で赤紫色に染まるのが特徴で、電子顕微鏡ではより明瞭に同定できます[1]。
このrodはZ帯(Z disc/Z line)に由来し、Z帯と同様の格子構造とタンパク組成を持ちます[1]。すなわちrodは「異物」ではなく、筋節(サルコメア)の構成タンパクが過剰に蓄積・凝集したものと理解され、ネマリンミオパチーは広い意味でprotein surplus myopathy(タンパク蓄積性ミオパチー)の文脈で語られることもあります[3]。
臨床上きわめて重要なのは、rodの数や分布が重症度・予後と相関しないという点です[1]。rod含有線維の割合は線維間でも筋間でも大きくばらつき(後述のSLONMでは平均28%、範囲1〜63%)[6]、「rodが多いから重症」とは言えません。したがって診断は「rodを見つけたら終わり」ではなく、そこから臨床経過と遺伝子で病型を決めることが本質になります。
疾患概念の幅も広く、重症新生児型から小児期発症の軽症型、そして成人で発症する自己免疫関連の進行型(SLONM)までを含みます[1]。「先天性ミオパチー=小児の病気」という先入観で成人例を見落とさないことが、脳神経内科医にとっての最初のポイントです。
② どう分類するのか(ENMC分類と臨床像)
ネマリンミオパチーは欧州神経筋センター(ENMC)のガイドラインに基づき、発症時期と重症度で臨床的に分類されます。Ryanらの古典的な143例コホートは、この分類の臨床像を理解するうえで今なお有用です[2]。
| 病型(ENMC) | 特徴 | 143例での内訳[2] |
|---|---|---|
| 重症先天型 | 新生児期から重度の筋緊張低下・呼吸不全・哺乳障害。関節拘縮を伴うことも。予後不良 | 23例 |
| 中間先天型 | 重症型と典型型の中間。早期から運動・呼吸に介入を要する | 29例 |
| 典型先天型 | 最も多い病型。乳児期の筋緊張低下・筋力低下で気づかれ、緩徐な経過。顔面・頸部・近位筋優位 | 66例(最多) |
| 小児期発症型 | 幼児〜学童期に発症。比較的軽症だが進行性の遠位筋力低下を呈する例も | 19例 |
| 成人発症型 | 成人で発症。孤発性成人発症型(SLONM)を含み、後述のとおり性質が大きく異なる | 6例 |
このコホートでは、遺伝形式は常染色体劣性29例・優性41例・孤発72例と多彩で、孤発例が最多でした。生後1年以内に重大な呼吸器疾患を呈したのが75例、哺乳障害が79例にみられ、30例が死亡し、その死因はすべて呼吸不全でした(多くは生後12か月以内)[2]。
Ryanらは、年長例・成人例において呼吸不全がしばしば過小評価されていると警告しています[2]。日中の症状が乏しくても夜間低換気が進行していることがあり、定期的な呼吸機能・睡眠時換気の評価が重要です。関節拘縮・新生児呼吸不全・早期運動マイルストン未達は早期死亡と関連します[2]。
③ 原因遺伝子と分子病態
ネマリンミオパチーは少なくとも12の遺伝子の変異により生じる、遺伝的にも異質な疾患群です。de novo変異、常染色体優性、常染色体劣性のいずれの遺伝形式もとりえます[1]。中でも骨格筋αアクチンをコードするACTA1と、ネブリンをコードするNEBが二大原因遺伝子です[1][2]。Ryらの143例でもACTA1変異が22例、α-トロポミオシン(slow=TPM3)変異が4例同定されています[2]。
原因遺伝子の多くは、サルコメアの細いフィラメント(thin filament)やZ discを構成・制御するタンパクをコードします。アクチン(ACTA1)、ネブリン(NEB)、トロポミオシン(TPM2/TPM3)、トロポニン(TNNT1)などです。これらの変異は筋収縮の制御を障害し、筋力低下をもたらすと考えられています[5]。一部の遺伝子(KLHL40・LMOD3など)では、rodの形状が特徴的で診断の手がかりになります[1]。
大規模並列シーケンス(次世代シーケンス, NGS)の普及により、既知の原因遺伝子は増え続け、報告される臨床表現型の幅も広がっています[1]。アジア人コホートでもNEB・ACTA1を中心とする変異分布が確認されており、人種を問わずこの二遺伝子が中心的です[4]。
文献によって遺伝子別頻度の数値にはばらつきがあるため、本記事では「ACTA1とNEBが最多」「少なくとも12遺伝子」という確立した枠組みまでを述べ、個々の遺伝子の頻度%は断定しません。実地では、表現型(重症度・rod形状・遺伝形式)からパネル/エクソーム解析で網羅的に評価するのが現実的です[1]。
④ 診断のすすめ方(筋生検・遺伝子・心呼吸評価)
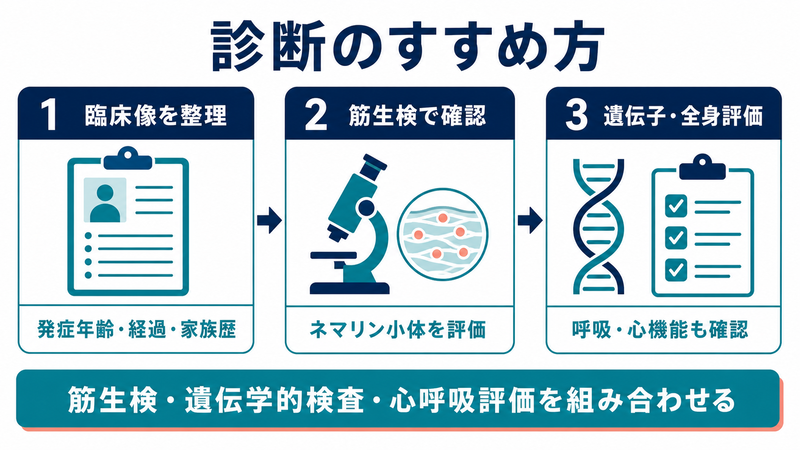
診断は、臨床像(発症時期・分布・経過)を起点に、筋生検でrodを確認し、遺伝子診断で病型を確定し、全身合併症(とくに心・呼吸)を評価する、という流れで進めます。
ステップ1:筋生検(光顕+電顕)
- 光学顕微鏡:ゴモリトリクローム変法でrodが赤紫色の小桿状構造として描出される[1]。
- 電子顕微鏡:rodはZ帯由来の電子密度の高い構造として明瞭に確認でき、光顕でrodが乏しい場合でも検出に有用[1]。
- 形状の手がかり:KLHL40・LMOD3変異例ではrodの形状が特徴的で、病型推定に役立つ[1]。
- 注意:rodの量は重症度を反映しないため、「rodが少ない=軽症」と読まない[1]。後述のとおり、rodをほとんど欠く類縁病態も報告されている[12]。
ステップ2:遺伝子診断の位置づけ
先天型では、NGSパネルやエクソーム解析で原因遺伝子を同定することが、確定診断・遺伝カウンセリング・予後説明に直結します[1]。一方で成人発症(SLONM)では、遺伝子検索で病的変異が見つからないこと自体が重要な所見です。SLONM患者(MGUS非合併6例)への283遺伝子パネルで病的変異が同定されなかったという報告は、SLONMが先天型とは別カテゴリーであることを支持します[6]。
ステップ3:全身評価(心・呼吸)
⑤ 成人発症SLONMの診断と治療
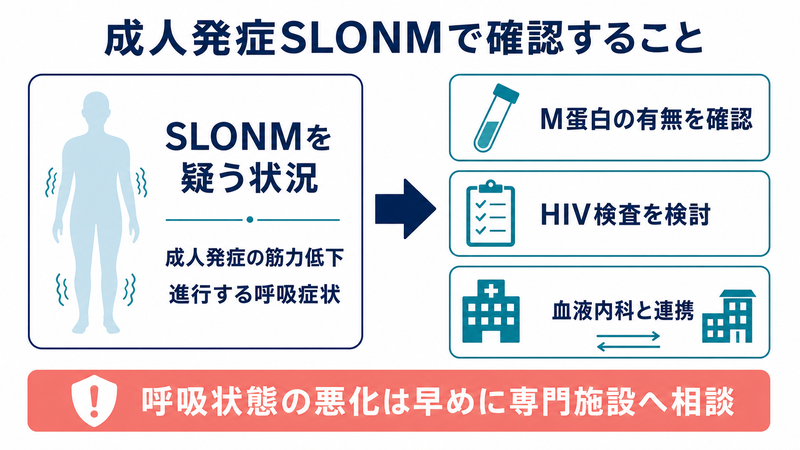
脳神経内科の外来で実際に遭遇しうるのが、孤発性成人発症型ネマリンミオパチー(sporadic late-onset nemaline myopathy, SLONM)です。先天型とは性質が大きく異なり、治療可能になりうる点で見逃せません。
臨床像:こんな成人を見たら疑う
Schnitzlerらの76例レビューによれば、SLONMの典型像は次のとおりです[6]。
| 項目 | 頻度・特徴[6] |
|---|---|
| 平均発症年齢 | 52歳(成人で亜急性〜慢性に進行) |
| 近位上肢の筋力低下・萎縮 | 84% |
| 近位下肢の筋力低下・萎縮 | 80%(上下肢とも67%) |
| 体軸(軸性)筋力低下 | 68%(首下がり・頭部下垂をきたしうる) |
| 呼吸困難 | 55% |
| 嚥下障害 | 47% |
| MGUS(血清M蛋白)の合併 | 53% |
| rod含有線維の割合 | 平均28%(範囲1〜63%) |
成人で亜急性に進行する近位優位の筋力低下に、首下がり・嚥下障害・呼吸困難が加わったら、SLONMを鑑別に挙げ、血清・尿の免疫電気泳動/遊離軽鎖でMGUSを必ず検索します。SLONMはしばしば多発筋炎・封入体筋炎・運動ニューロン病などと誤診され、診断までに時間を要します[6][7]。
MGUSの有無で性質が変わる
SLONMはMGUSの有無で臨床像が異なります。Schnitzlerらの比較では、MGUS合併例は非合併例に比べ男性が有意に多く、進行が速く、筋線維の空胞変化が多い傾向がありました[6]。また筋病理の炎症所見はMGUSの有無と独立して認められることが示されており、免疫学的機序の関与が示唆されます[8]。なお、HIV関連ネマリンミオパチーは男性が多く発症年齢が低く(平均34歳)、免疫抑制が奏効しやすいという別の特徴を持ちます[6]。
治療:SLONMは「治療可能なミオパチー」になりうる
先天型が対症療法中心であるのと対照的に、SLONM(とくにMGUS陽性例)では複数の治療アプローチで改善が報告されています。いずれも症例報告・小規模研究レベルであり、血液内科と連携した個別判断が前提です。
| 治療 | 位置づけ・報告 |
|---|---|
| 自家末梢血幹細胞移植(ASCT) | MGUS陽性SLONMで最も成功例が多い治療として報告される[6] |
| 高用量メルファラン+幹細胞移植 | SLONM-MGUSで長期follow-upにより良好な経過が報告[9] |
| CTDレジメン(シクロホスファミド+サリドマイド+デキサメタゾン) | ASCTの代替となりうる治療選択肢として報告[10] |
| 免疫治療(ステロイド・免疫グロブリン大量療法・血液浄化など) | 炎症所見を背景に奏効例あり。rodを欠く類縁病態でも免疫調整治療への反応が報告される[7][8][12] |
FAQ(よくある疑問)
Q1. rodが見つかればネマリンミオパチーと確定してよいですか?
rod(ネマリン小体)はネマリンミオパチーの病理学的指標ですが、その数・分布は重症度や予後を反映しません[1]。診断は臨床経過と遺伝子検査を組み合わせて病型を決めることが本質です。また、rodは他の筋病態でも少数みられることがあり、rodをほとんど欠くSLONM類縁病態も報告されています[12]。
Q2. 先天型と成人発症型(SLONM)は同じ病気ですか?
同じ「rodの病理」で括られますが、性質は大きく異なります。先天型は遺伝子変異(ACTA1・NEBなど)による先天性ミオパチーで対症療法が中心です[1][2]。SLONMは成人発症で遺伝子変異を伴わず、約半数にMGUSを合併し、治療可能になりうる後天性疾患です[6]。
Q3. SLONMを疑ったらまず何を調べますか?
筋生検でrodを確認するとともに、血清・尿の免疫電気泳動/遊離軽鎖でMGUS(M蛋白)を検索します[6]。SLONMの約53%にMGUSが合併し、その有無で進行の速さや治療方針が変わるためです[6]。HIVの評価も状況に応じて考慮します[6]。
Q4. SLONMはどのような治療をしますか?
MGUS陽性例では、自家末梢血幹細胞移植(ASCT)・高用量メルファラン・CTDレジメンなど、形質細胞をターゲットにした治療の奏効が報告されています[6][9][10]。免疫治療(ステロイド・IVIg・血液浄化)が有効な例もあります[7][8]。いずれも血液内科と連携した個別判断が前提です。
Q5. ネマリンミオパチーで心臓は大丈夫ですか?
ネマリンミオパチーを含む原発性ミオパチーでは、伝導障害・不整脈・心筋症などの心病変を伴うことがあります[11]。診断確立後はできるだけ早期に心電図・心エコーで評価し、必要に応じて循環器と連携することが勧められます[11]。
Q6. 原因遺伝子はどれくらいありますか?
少なくとも12の遺伝子が知られ、ACTA1(骨格筋αアクチン)とNEB(ネブリン)が二大原因です[1]。次世代シーケンスの普及により既知遺伝子は増え続けており、表現型の幅も広がっています[1]。
参考文献
※ [1]〜[12]はすべてPubMed収載論文。DOIリンク・メタデータ照合済み(According to PubMed)。
本記事は医療従事者向けの教育・知識整理を目的とした情報提供であり、特定の患者の診断・治療方針を保証するものではありません。診断・治療の最終判断は最新のガイドラインおよび専門医の判断に従ってください。SLONMの治療(ASCT・メルファラン・CTD・免疫治療)は症例報告・小規模研究に基づくものであり、標準治療として確立したものではありません。記載は作成時点(2026年6月)の情報に基づきます。
監修:今村久司(京都大学医学部卒・京都大学医学博士/神経内科専門医・指導医/総合内科専門医・指導医)
