スライド
https://claude.site/artifacts/afb81552-b657-4dce-916b-1db1a1b2deb5
グラレコ
https://claude.site/artifacts/a20070c6-ea43-4342-ac96-c43c215c4bab
多巣性CIDP(Lewis-Sumner症候群)の定義・診断・治療と予後
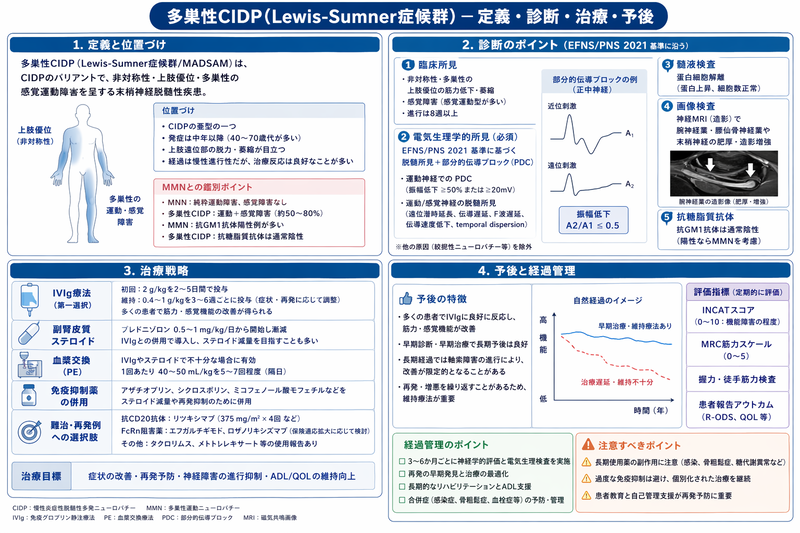
定義・分類と他のCIDP亜型との鑑別
慢性炎症性脱髄性多発根ニューロパチー(CIDP)は、8週間以上にわたり再発・寛解または慢性進行する免疫介在性の末梢神経障害で、対称性の筋力低下や感覚障害、腱反射低下を特徴とする疾患です[1]。CIDPには臨床症状の異なるいくつかの亜型が存在し、その病態も一様ではありません[1]。典型例では四肢近位・遠位筋力低下と感覚障害が左右対称に生じます。一方、多巣性CIDPはCIDPの非典型例(亜型)の一つで、左右非対称性の多発単神経障害パターンを呈することが特徴です[2]。
多巣性CIDPは、発症部位が上肢から始まることが多く、下肢は後から侵されるか初発から両方侵される場合もあります[2]。この病型はLewis-Sumner症候群(LSS)またはMADSAM(Multifocal Acquired Demyelinating Sensory and Motor neuropathy)とも呼ばれ、各末梢神経における伝導ブロックを生じる非対称型CIDPとして初めて報告されました[3][2]。
多巣性CIDPでは脳神経(動眼神経、三叉神経、顔面神経、迷走神経、舌下神経など)が障害される頻度も、典型的CIDPに比べて高いとされています[2]。臨床的には感覚症状のみで筋力低下が軽度の場合や、筋力低下を伴う場合など様々ですが、症状が体の局所に偏って出現します[2][3]。
DADS型CIDP(Distal Acquired Demyelinating Symmetric neuropathy, 遠位対称型CIDP)は、多巣性CIDPとは対照的に左右対称で遠位部(手足の末端)優位の感覚障害を呈する亜型です[3]。下肢の感覚障害・運動障害から始まり、発症から少なくとも1年間は上肢の症状を欠く点が特徴です[3]。運動障害がみられても軽度で、主症状は感覚障害と歩行失調です[3]。また近位筋や脳神経は侵されません[3]。
DADSの中でも、血液中にIgM単クローン蛋白があり抗MAG抗体が陽性のもの(いわゆる抗MAG抗体陽性ニューロパチー)は、CIDPの範疇から除外されることが多く、病理所見や治療反応がCIDPと異なる別疾患と考えられます[3]。抗MAG抗体陽性例では極めて緩徐に進行し、ステロイドやIVIgに反応しにくい反面、後述するリツキシマブなどが有効です[3][3]。
局所型CIDP(focal CIDP)はきわめて稀な亜型で、一肢のみ(一側の腕神経叢または腰仙骨神経叢、あるいは一側上下肢の1本以上の末梢神経)に限局した障害を呈します[2][1]。多巣性CIDPとの違いは、症状が複数の四肢にまたがらず局所に留まる点です。例えば片側の橈骨神経領域のみなど限局すれば局所型CIDPと分類されます。一方、多巣性CIDPは複数の肢にまたがる非対称性の病変を指します[2]。
純粋運動型CIDP(motor CIDP)は、運動神経のみが臨床上障害され感覚症状がないタイプです[2]。症状的には多巣性運動ニューロパチー(MMN)とも似ていますが、CIDP由来であれば比較的左右対称で近位筋も含めた筋力低下を呈する点で、MMN(非対称かつ遠位上肢中心の脱力)とは区別されます[2]。純粋運動型CIDPでは腱反射低下以外に感覚障害や感覚伝導の異常を伴わず、運動神経伝導検査上はCIDPの基準を満たす脱髄所見が確認されます[2]。
MMNが「感覚障害のないCIDP」と見做せるかについて議論はありますが、MMNではステロイド治療が無効ないし投与後に悪化する場合もあることから、現在ではMMNはCIDPとは異なる疾患単位として扱われます[4]。したがって臨床的に感覚障害を全く伴わない運動ニューロパチーではMMNの鑑別が重要です。
純粋感覚型CIDP(sensory CIDP)も稀ですが、四肢の感覚障害と深部感覚障害(位置覚・振動覚低下)による失調を主体とし、筋力低下を伴わないタイプです[2]。純粋感覚型は経過中に70%程度が最終的に運動症状を呈するとの報告もあり、感覚優位の早期段階と考えられます[2]。
以上のようにCIDPは臨床亜型により症状の分布や特徴が異なります。頻度としては典型型CIDPが全体のおよそ半数を占め、残りは非典型例(亜型)です。ある後方視的研究(106例)では、典型型52%、DADS型15%、多巣性(MADSAM/LSS)14%、局所型1%、純粋運動型4%、純粋感覚型14%という報告があります[1]。表1に主要な病型の特徴をまとめます。
| CIDPの病型 | 主な臨床特徴 (症状分布など) | 頻度* |
|---|---|---|
| 典型型CIDP | 左右対称。近位筋・遠位筋ともに筋力低下と感覚障害。上下肢とも侵される。 | ~50% |
| 遠位対称型CIDP DADS (Distal CIDP) |
左右対称。遠位部(下肢遠位から)感覚障害優位で開始し、上肢症状は少なくとも発症1年遅れる。近位筋や脳神経は障害されない[3]。 | ~15% |
| 多巣性CIDP Lewis-Sumner症候群 (MADSAM) |
左右非対称。上肢に発症しやすく、多発単神経炎様に分布。筋力低下と感覚障害が病変部位に対応して生じる。脳神経領域が侵されることもある[2][2]。 | ~14% |
| 局所型CIDP focal CIDP |
一肢のみに限局(一側の腕神経叢・腰仙神経叢、または1本の末梢神経領域内)した症状。きわめて稀[2]。 | ~1% |
| 純粋運動型CIDP motor CIDP |
運動神経のみが障害。近位・遠位筋力低下(比較的対称性)。感覚症状は伴わない[2]。MMNとの鑑別が必要。 | ~4% |
| 純粋感覚型CIDP sensory CIDP |
感覚神経のみが障害。四肢遠位の感覚低下、深部覚障害による失調が主。筋力低下はない[2]。 | ~14% |
病態メカニズム・免疫学的特徴
CIDPの病理学的機序として、典型的には末梢神経の髄鞘に対する自己免疫反応があり、マクロファージによる髄鞘貪食が脱髄の主因と考えられてきました[1]。実際、神経生検では脱髄・再髄鞘化に伴うオンion bulb形成(シュワン細胞の同心円状肥厚)が典型CIDPで認められることがあります。
一方で、近年になりCIDP症例の一部から結節点・傍絞輪部に存在する細胞接着分子に対する自己抗体が検出され、これらは自己免疫性ノドパチー(autoimmune nodopathy, AN)と称される新たな病態カテゴリーとして認識されるようになりました[5]。自己免疫性ノドパチーでは、髄鞘末端の傍絞輪部に局在するタンパク質、例えばシュワン細胞側のNeurofascin-155 (NF155)や軸索側のContactin-1 (CNTN1)、およびContactin-Associated Protein 1 (Caspr1) などに対するIgG4クラスの自己抗体が検出されます[5]。
IgG4抗体は補体を活性化しにくいため、これら自己抗体陽性例ではクラシカルな炎症性脱髄(マクロファージによる髄鞘障害)を伴わずに、傍絞輪部での髄鞘-軸索結合の解離(ノドパチー)が生じると考えられています。その結果、伝導ブロックや軸索機能不全が起こりますが、髄鞘自体の高度な破壊は目立たない場合があります。
この抗NF155抗体陽性例や抗CNTN1抗体陽性例は以前はCIDPの一部とみなされてきましたが、従来のCIDP治療(IVIg、血漿交換、ステロイド)に反応しにくいことが共通の特徴です[5]。抗CNTN1抗体陽性CIDP患者では、しばしば急性~亜急性の比較的急な発症や高度の運動失調、あるいは運動優位の症状を示し、IVIgに全く反応しないか効果が不十分であることが報告されています[2]。
また抗NF155抗体陽性例では若年発症で振戦を伴うことが多く、遠位筋力低下や運動失調が目立ち、IVIg抵抗性を示します[2]。抗Caspr1抗体陽性例でも同様に急性/亜急性発症で感覚失調や神経痛、時に脳神経症状を伴い、IVIg不応とされます[2]。
これら傍絞輪部自己抗体陽性例(自己免疫性ノドパチー)は、炎症性細胞浸潤が乏しくステロイドやIVIgが効きにくい一方、B細胞を枯渇させるリツキシマブによる治療が有効であったとの報告が蓄積しており、従来型CIDPと異なる病態に基づくサブグループと考えられます[3]。実際、2021年の欧州神経筋疾患のガイドラインでは、これら自己抗体関連例は「CIDPの亜型」というよりCIDPとは独立した病態として位置づけられています[5]。
他の免疫学的特徴として、CIDP患者の20〜30%に単クローン性免疫グロブリン血症(MGUS)が認められるとされます。その中でもIgM型MGUSで抗MAG抗体が陽性の遠位対称型ニューロパチー(DADS-M)は前述の通りCIDPというより抗MAG抗体関連ニューロパチーとみなされ、末梢神経のシュワン細胞側膜抗原であるMAGに対するIgM自己抗体が病因と考えられます[3]。
抗MAG抗体は補体を活性化しミエリン鞘の構造変化(染色性の低下した特異的病理像など)を引き起こすことが知られています。抗MAG抗体陽性例ではCIDP標準治療への反応が悪いため、免疫抑制療法(後述)による対応が検討されます[3][3]。
診断方法
診断のポイント: CIDPの診断には臨床症状の特徴と電気生理学的検査を中心に、髄液検査や画像検査、自己抗体検査などの補助的検査を総合して行います。他の類似疾患を除外する鑑別診断も重要です。
臨床症状・経過評価
まず、患者が2か月以上にわたり進行または再発寛解を繰り返す多発神経障害を呈する場合にCIDPを疑います[2]。典型CIDPでは左右対称性の近位筋力低下・感覚障害・腱反射低下が進行しますが、多巣性CIDPでは左右非対称の限局した神経障害(単神経炎が多発したようなパターン)がみられます[2]。このような症状分布の違いは重要な手がかりとなります。
CIDPは亜急性に発症し緩徐に進行することが多いですが、ギラン・バレー症候群(GBS)との鑑別上、8週未満で急速進行した場合はいったんGBSや亜急性炎症性脱髄性多発神経炎(AIDP)を考えます。ただし稀にCIDPでも急性発症(acute-onset CIDP)する例も報告されます。
神経伝導検査(電気生理検査)
CIDPの確定診断には末梢神経伝導検査による脱髄所見の確認が必須です[2]。具体的には運動神経伝導速度低下や遠位潜時延長、F波潜時延長、伝導ブロック、時間的分散などの指標が多発神経で認められればCIDPを支持します[2]。
2021年改訂の診断基準では、「典型CIDP」および各「CIDP亜型」においてそれぞれ複数の神経で脱髄所見があることが求められています[2][2]。例えば多巣性CIDPの場合、2本以上の神経で脱髄性伝導異常(運動伝導ブロックなど)を認め、かつそれらの神経障害部位が2肢以上に分布することが必要です[2]。
感覚神経伝導検査も有用で、感覚神経の伝導障害が複数神経で確認できれば支持的所見となります[2]。多巣性CIDPや局所型CIDPでは、運動だけでなく感覚伝導異常が少なくとも2神経で検出されることが診断の助けになります[2]。
こうした電気診断基準を満たさない場合でも、症状がCIDPを示唆すれば時間経過とともに再検することも推奨されています[2]。伝導ブロックや脱髄所見が限局する多巣性CIDPでは、検査技術上近位部刺激や多数の神経の評価が有用です[2]。
鑑別診断
CIDPに類似した慢性多発ニューロパチーを呈する他疾患を除外する必要があります[2]。特に多巣性CIDPや局所型CIDPが疑われるケースでは、以下の疾患を慎重に鑑別します[3]:
- 多発単神経炎(血管炎性ニューロパチー): 血管炎による末梢神経障害で、非対称の多発神経障害を呈します。CIDPとの鑑別には神経生検や血液検査(炎症反応、自己抗体など)が役立ちます。
- 糖尿病性ニューロパチー(糖尿病性筋萎縮症や神経根叢障害): 糖尿病患者に生じる非対称の神経障害や神経根障害(例: 腰仙部神経根叢障害)もCIDPと誤認されえます[2]。
- 遺伝性圧脆弱性ニューロパチー(HNPP): 遺伝性に末梢神経が圧迫に弱く単神経障害を繰り返す疾患で、多巣性CIDPとの鑑別上、遺伝子検査(PMP22遺伝子欠失の有無)が決め手となります[3]。
- 多巣性運動ニューロパチー(MMN): 感覚障害を伴わない非対称性の運動ニューロパチーで、抗GM1抗体陽性例が多い免疫性ニューロパチーです。MMNでは上記のようにステロイド無効でIVIgにのみ反応する点や、感覚伝導が正常である点がCIDPと異なります[4]。
- ネーランドジック・アミオトロフィー(麻痺性肩甲上神経痛): 上肢の神経叢あるいは末梢神経に炎症が起こり急性の疼痛と筋萎縮を呈する疾患で、一側上肢のCIDPと紛らわしいことがあります。
- 末梢神経腫瘍(神経鞘腫、神経線維腫など): 単神経の障害として発症するため局所CIDPと鑑別が必要です[2]。MRIや超音波で腫瘤の存在を確認できます。
髄液検査
CIDPでは髄液中の蛋白細胞解離(タンパク高値・細胞数正常)が高頻度に認められます。診断基準上は必須ではありませんが、補助的情報として有用です[2]。特に髄液蛋白が1.0 g/L(100 mg/dL)以上と著明に高値の場合はCIDPを強く示唆する所見です[3]。ただし高齢者や糖尿病患者では基礎蛋白値が高めの傾向があるため注意が必要です[3]。
髄液中の細胞数は通常正常ですが、10/µL以上の細胞増多がある場合は他疾患(HIV感染、リンパ腫、結核性髄膜炎など)の除外を検討します[2]。なお、近年髄液中スフィンゴミエリン濃度など新たなバイオマーカーの研究もありますが、診断実用化には至っていません[3]。
MRI(神経画像)検査
神経根や神経叢のMRIは、CIDPで脊髄神経根の肥厚や造影増強を認めうるため鑑別に役立つ場合があります[3]。典型的には造影T2強調画像(STIRなど)で頸髄や馬尾の神経根肥大、また腕神経叢の肥厚が確認されることがあります[3]。
ただしMRI所見は必ずしも特異的ではなく、2021年ガイドラインでは成人CIDP診断におけるMRIのRoutineな活用は推奨されていません[3]。主に他検査で診断確証が得られない場合や、腫瘍・炎症性病変との鑑別目的で施行されます。
神経超音波検査
末梢神経の超音波は、神経の肥大や浮腫をリアルタイムに非侵襲で評価できるツールです。CIDPでは末梢神経の一部に節性の肥厚が認められることがあり、典型例では正中神経や尺骨神経の肘部・腋窩部で横断面積が基準値の倍程度に増大する報告があります[3]。
多巣性CIDPでも、伝導ブロック部位に一致した神経幹部の限局性腫大を超音波で検出できる場合があります。超音波検査は病変部位の同定や生検部位の決定に役立つことがありますが、施行者の技量に左右される面もあり、現時点では成人CIDP診断の補助的手段と位置づけられています[3]。
自己抗体検査
上述した抗CNTN1抗体や抗NF155抗体などのノード・パラノード抗体は、臨床的に疑わしい場合に測定が検討されます[2]。例えば急性ないし亜急性発症で失調や振戦が目立ちIVIg抵抗性の場合、抗NF155抗体を測定すると診断の助けになります。
これらの抗体検査は特殊検査のため利用できる施設が限られますが、陽性であれば前述の自己免疫性ノドパチーの存在を支持する重要な所見となります[5]。他にもMGUS合併例では抗MAG抗体の測定が推奨されます[2](陽性であればCIDPではなく抗MAGニューロパチーとして治療方針が変わります)。
さらに、必要に応じ自己免疫疾患のスクリーニング(抗核抗体、ANCAなど)や、遺伝性ニューロパチーを疑う場合は遺伝学的検査も行われます[2]。
その他の検査
場合によっては神経生検が行われることもあります。神経生検(通常は浅腓骨神経や腓腹神経の生検)はCIDPに特徴的な脱髄再髄鞘像や炎症所見(オンion bulb形成やマクロファージ浸潤など)の確認に有用ですが、侵襲的手技であり感度も高くないため、他の検査で診断がつかない難治例で実施されます[2]。また、小児や若年者では遺伝性ニューロパチーとの鑑別のため遺伝子検査を考慮します。
治療法と治療反応
第一選択の治療: CIDPおよびその亜型には免疫修飾療法が基本となります[6]。標準的な初期治療には副腎皮質ステロイド(経口または静注パルス)、免疫グロブリン療法(IVIg)、および血液浄化療法(血漿交換療法: PE)の3つが挙げられ、患者の背景や病態に応じて選択されます[6]。
一般にステロイドとIVIgはいずれも有効性が証明されており、多くの患者で治療開始後数週間~数か月で筋力やADLの改善が得られます。ステロイドは経口プレドニゾロンの長期漸減療法やパルス療法(大量デキサメタゾン短期投与)など複数のレジメンが試みられています[2]。IVIgは2~5日かけて2 g/kgの負荷投与を行い、効果があれば4~8週間ごとに維持投与します。どちらを選択するかは副作用プロファイルや患者の併存症に応じます(例:糖尿病や肥満のある患者ではIVIgを優先する、静脈確保困難ならステロイドを考慮する等)。
血漿交換も有効な治療で、症状改善は比較的迅速に得られますが、効果は一過性であり定期的な維持には反復が必要です。
各亜型と治療反応の違い
CIDPの亜型によって治療反応性に若干の違いがあります。典型的CIDPおよびDADS型CIDP(抗MAG抗体陰性のもの)では、ステロイド、IVIg、血漿交換のいずれにも約70~80%で反応するとされています[3]。実際、CIDP全体では90%近くの患者が何らかの治療で改善を得られます[6]。
多巣性CIDP患者は典型例に比べIVIgに対する反応が明らかに低く、23~33%の症例ではステロイド・IVIg・PEの第一選択治療すべてに無反応であるとのデータもあります[6]。このような治療抵抗例や再発を繰り返す例では、免疫抑制剤や生物学的製剤の使用を検討します。
第二選択以降の治療
初期治療で十分な効果が得られない難治性CIDPに対しては、免疫抑制療法の併用を考慮します。具体的には、経口免疫抑制剤(アザチオプリン、シクロスポリン、タクロリムスなど)や、シクロホスファミド大量投与、さらには抗CD20モノクローナル抗体であるリツキシマブの使用例があります[3]。
リツキシマブは抗MAG抗体陽性ニューロパチー(DADS-M)で有効性が示されており、海外ではCIDP本態や抗NF155/CNTN1抗体陽性例に対する報告も蓄積しています[3][3]。特に自己免疫性ノドパチー(抗CNTN1/NF155抗体関連CIDP)はIVIg抵抗性であるため、早期からリツキシマブなどB細胞抑制療法を導入することが検討されます。
最近では、これら難治例を対象に血液浄化法の応用(免疫吸着療法)や新規治療薬の臨床試験も行われつつあります。
治療戦略の考え方
治療選択にあたっては病型やリスクを考慮します。例えば純粋運動型CIDPでは、万一MMNであった場合にステロイドが無効・有害となり得るため、まずIVIgから開始する戦略がとられることがあります[3]。逆に感覚優位で緩徐進行のCIDPでは副作用の少ないステロイドパルス療法から始めることもあります。
また高齢発症例ではステロイド長期投与による糖尿病・骨粗鬆症悪化などを避けるためIVIgを選択する傾向があります。治療反応は個人差が大きいため、一定期間試療して改善が乏しければ別の治療に切り替えることが大切です[3]。
ガイドラインでは少なくとも数週間から2か月程度治療を継続し、有効性を評価することを推奨しています[3][3]。改善判定には握力計や歩行指数、RODS尺度など客観指標を用い、治療反応を定量評価します[3][3]。有効性が確認できれば、その治療を維持療法として継続します。
維持療法と寛解導入
CIDPは再発しやすい疾患であり、初回治療で寛解(症状消失や大幅改善)しても経時的に症状がぶり返すことが少なくありません[1]。そのため近年は、再発を繰り返す患者に対して長期の維持療法を行う戦略がとられています[1]。
代表的なのは免疫グロブリン定期投与による維持で、従来は数週毎のIVIgを繰り返す方法が一般的でした。近年、大規模試験(PATH試験)により皮下免疫グロブリン(SCIG)による維持療法の有効性も示され、患者の利便性向上につながっています[1]。
実際、IVIgでいったん症状が改善したCIDP患者に対し、数週間おきのIVIgまたは週1回程度のSCIG投与を継続することで再発率を低減し、結果的に軸索障害など不可逆的な障害の蓄積を防ぎうることが示されています[1]。
維持療法の期間は個々の患者の病勢に応じ決定しますが、数年にわたり治療を続けて徐々に間隔を延ばし、中止を試みる(寛解導入を図る)こともあります。実臨床では、一定期間安定していれば慎重に治療間隔を延長し、中止後も再発がなければ寛解と判断します。寛解後は経過観察とし、再燃時に速やかに治療再開します。
予後と疾患の進行パターン
CIDPの臨床経過は再発・寛解を繰り返す型(relapsing-remitting)か持続的に緩徐進行する型が多く、単相性(一度きりで治まる)の経過はまれです[3]。適切な治療介入により、多くの患者は長期的に独歩可能な状態を維持できますが、治療反応性や予後は患者ごとに異なります[7]。
一般に、若年発症で対称型のCIDPは治療に対する反応が良好で、長期予後も比較的良い傾向があります[7]。実際、ある5年追跡研究では、亜急性発症かつ左右対称型の患者でステロイド初期治療に良好に反応した場合、5年後に治療なしで完全寛解に至る割合が高いことが示されました[7][7]。
この研究では5年後に26%の患者が完全寛解(2年以上再発なく神経伝導も正常化)し、61%が部分寛解(歩行可能)を維持できていました[6]。一方で13%の患者は重篤な障害が残存するか治療依存性の再発を繰り返していました[6]。
予後不良の因子として、徐々に発症して非対称に進行するケース、初期治療への反応不良、神経伝導検査での中間部伝導ブロック優位(軸索障害を示唆)などが挙げられています[7][6]。
多巣性CIDP(LSS/MADSAM)に関しては、上述のように治療抵抗性である例が多く、長期的にも機能予後が思わしくない割合が高いことが指摘されています[6]。ある報告では、典型CIDP患者の重度の後遺障害(要車椅子レベル)は3~22%にとどまったのに対し、多巣性CIDPでは40~50%もの患者が長期に重大な機能障害を残したとされています[6]。
また多巣性CIDP患者の約1/4~1/3が第一選択治療に反応せず、寛解導入に難渋したとのデータもあります[6]。このようにMADSAMは典型例に比べて不良な経過を辿ることが多く、治療の強化や維持療法の工夫が必要です。
とはいえ、CIDP全体としてみれば長期予後は比較的良好です[6]。複数の追跡研究の集計によれば、CIDP患者の最終的な歩行不能(車椅子依存)に至る率はわずか2~14%であり、致死率も1~11%と神経難病の中では低い部類に入ります[6]。
適切な時期に治療介入することで、大半の患者は日常生活動作を保ちながら長期生存が可能です[6]。重要なのは、診断までの遅れを最小限にし、早期に治療を開始することです。治療開始が遅れるとその分だけ軸索障害が進行し、機能回復が不完全になる恐れがあります[6]。
実際、発症から治療までの期間が長いほど予後不良である可能性が示唆されています[6]。したがって、CIDP、とくに非典型例では見逃されやすいため注意深く鑑別を行い、確定診断がついたら速やかに免疫治療を導入することが肝要です。
治療後の経過としては、寛解維持できる症例では徐々に治療を減量・中止できる場合もあります。しかし約半数では再発により治療再開が必要となり、長期間のフォローアップが必要です[6]。一部の患者では慢性的に治療が必要な治療依存性の経過をたどります[7]。また糖尿病や年齢などの背景因子により改善しづらい場合もあります[6]。小児CIDPは成人よりも寛解しやすい反面、再発もしやすいと報告されています[6]。
総括すると、CIDPは適切に対応すれば長期的な生命予後・機能予後は比較的良好ですが、多巣性CIDPなど一部の亜型では難治性で高頻度に再発・後遺症を残すケースがあり、より積極的な治療戦略が求められます[6]。臨床現場では各患者の病型や重症度に合わせて治療を個別化し、経過に応じて治療強度を調整していくことが重要です。
参考文献
- [要出典] 慢性炎症性脱髄性多発ニューロパチー - 脳科学辞典 (2021)
- [要出典] CIDP診療ガイドライン2021
- [要出典] Chronic Inflammatory Demyelinating Polyneuropathy: A Narrative Review of a Systematic Diagnostic Approach to Avoid Misdiagnosis - PMC (2023)
- [要出典] 日本神経学会 CIDP診療ガイドライン
- [要出典] 免疫介在性ニューロパチーの新規治療展望 (2022)
- [要出典] Chronic Inflammatory Demyelinating Polyneuropathy Prognosis - Rare Disease Advisor (2023)
- [要出典] Long term prognosis of chronic inflammatory demyelinating polyneuropathy: a five year follow up of 38 cases - PMC
