スライド
https://claude.site/artifacts/e3c62419-76ad-4433-8f19-2c3a333a3e90
目次
1. CIDPにおける典型的な病理学的変化
1.1 脱髄と再髄鞘化
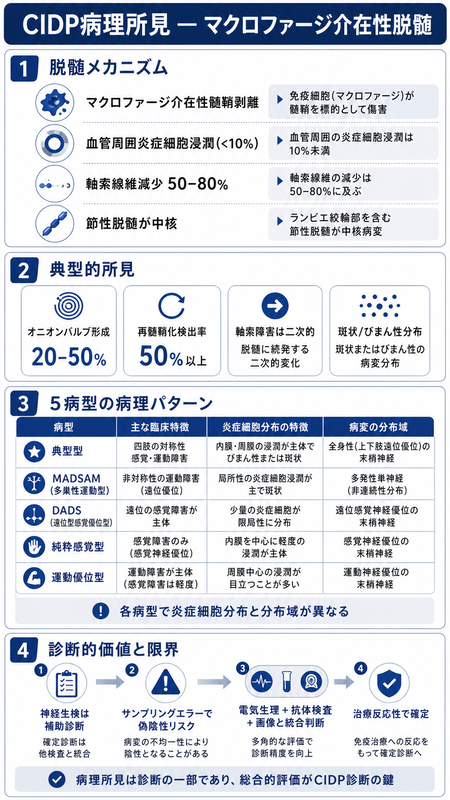
CIDPの病理学的特徴として最も基本的なのは末梢神経の節性脱髄(segmental demyelination)です[1][2]。すなわち、一部の髄鞘セグメントが選択的に破壊される所見がみられます。電子顕微鏡レベルではマクロファージがシュワン細胞の基底膜を侵襲し、髄鞘を剥離・貪食する像が観察されており[3][4]、これはCIDPの免疫病態の中核と考えられています。脱髄病変は神経全体に均一に生じるのではなくびまん性かつ斑状に分布し、とくにランヴィエ絞輪近傍で生じやすいことが知られています[2]。脱髄後には残存シュワン細胞による再髄鞘化(リマエリン化)が起こり、新たに形成された髄鞘は正常より薄く短いのが特徴です。このためCIDP患者の神経生検では、薄い髄鞘を持つ有髄線維(再髄鞘化を反映)や、一部の線維で髄節長が短縮している所見が認められます[2][5]。実際、teased-fiber解析では約半数以上の症例で脱髄および再髄鞘化の所見が検出されると報告されています (Chaudhry et al., 1993)。
節性脱髄と再髄鞘化はCIDPの病理学的 hallmark(標識)であり、この繰り返しが後述するオニオンバルブ形成などの慢性変化につながります (Vallat et al., 2010)。
1.2 軸索障害と再生
CIDPでは脱髄に伴う二次的な軸索障害もしばしば生じます[1]。病初期には可逆的な伝導ブロックに留まるものの、慢性的な脱髄・再髄鞘化の過程で軸索の変性(Waller変性)が累積し、軸索数の減少を来たすと考えられます[2][3]。実際、近年の病理研究でもCIDP患者の神経生検の約50~80%で何らかの有髄線維数の減少や軸索変性が確認されており、その程度は症例により軽度から高度まで様々です[6][7]。また脱髄と同様に軸索障害の分布も斑状であり、ある束では線維密度が保たれている一方、他の束では線維脱落が目立つことがあります (Ikeda et al., 2019)。
軸索損傷に対する反応として、末梢では軸索の再生像(sprouting)がみられ、これが病理組織では再生クラスター(小径有髄線維の密集塊)として観察されます[8]。再生クラスターはCIDP症例の約60%で検出されるとの報告があり、軸索障害が部分的には修復されうることを示唆します[6][7]。
もっとも、軸索障害の蓄積は不可逆的な機能障害に直結するため、早期からの免疫治療介入により二次性軸索変性の防止を図ることが重要と考えられています (Mathey et al., 2015)。
1.3 オニオンバルブ形成
オニオンバルブ形成(onion bulb formation)とは、反復する脱髄・再髄鞘化によってシュワン細胞が増殖し、軸索の周囲に同心円状に取り巻いた構造物を指します[1][2]。これはCIDPを含む慢性脱髄性ニューロパチーに特徴的な組織所見で、病理切片を横断面で観察すると玉ねぎの皮に似た層状構造として認められます[2]。オニオンバルブは長期経過したCIDPで多く出現する傾向があり、症例によっては肉眼的にも神経肥厚(肥大した神経)がみられるほど発達します[9][10]。
ただし全てのCIDP患者でオニオンバルブが見られるわけではなく、頻度は報告によりまちまちです。古典的には症例の約30~50%に検出されるとされてきましたが、近年の研究では20%前後とやや低率との報告もあります (Luigetti et al., 2020)。
例えば2020年の単一施設コホートでは、CIDP患者43例中8例(18.6%)でしかオニオンバルブ構造を確認できなかったと報告されています (Luigetti et al., 2020)。この差は、生検部位や疾患期間の違いによるものと考えられます。オニオンバルブ自体は遺伝性ニューロパチー(Charcot-Marie-Tooth病1Aなど)でも生じますが、CIDPでは局所的かつ不規則に分布する点で遺伝性のものと異なります[11][12]。オニオンバルブの存在は慢性脱髄の積み重ねを示す有力な所見ですが、それ自体は必ずしもCIDPに特異的ではないため、他の所見と総合して解釈する必要があります。
1.4 炎症細胞の浸潤
CIDPは免疫介在性末梢神経障害であるため、炎症性細胞の浸潤が病理学的に認められる場合があります。ただし末梢神経組織へのリンパ球浸潤は一般に軽度で、明らかな炎症細胞集積(炎症巣)が生検で見出される頻度はそれほど高くありません[13][5]。実際、腓腹神経生検で炎症細胞浸潤が確認できるのは10%未満との報告もあり (Bosboom et al., 1999)、2020年の前述のコホート研究でも43例中わずか2例(4.7%)でしか明瞭な炎症細胞浸潤を認めませんでした (Luigetti et al., 2020)。
しかし免疫染色を行えば多くのCIDP患者の神経組織中に散在性のTリンパ球やマクロファージが検出されており、これら細胞が脱髄に関与していることは明らかです[14][4]。とくにマクロファージ群が血管周囲にクラスター状に集積する所見はCIDP病理の特徴の一つとされ、対照と比べCIDPでは血管周囲マクロファージの増生が有意に多いとの報告があります[15][16]。
加えて、一部の症例では小静脈周囲のリンパ球浸潤や血管壁へのフィブリノイド変性が観察されることもありますが、これはCIDPよりむしろ血管炎性ニューロパチーに近い所見であり注意が必要です (Kanda et al., 2017)。CIDPでは基本的に血管炎ほどの重度の血管障害は伴わないと考えられます。免疫学的には髄鞘上に免疫グロブリンや補体成分の沈着が検出された例も報告されており、液性因子も関与する可能性があります (Nakai et al., 2013)。
なお慢性経過に伴い、内鞘浮腫(intramyelinic edema)や軸索萎縮といった変化が付随する場合もあります[1][17]。
2. CIDPと他の脱髄性ニューロパチーとの病理所見の違い
2.1 ギラン・バレー症候群(GBS)との比較
CIDPと急性炎症性脱髄性多発ニューロパチー(AIDP, いわゆるGBSの脱髄型)は、一連の免疫性脱髄性ニューロパチーとして病態の連続性が指摘されています[18]。実際、GBS(AIDP)の末梢神経病理でもT細胞およびマクロファージによる髄鞘の攻撃と崩壊が確認されており、その脱髄の形態学的特徴はCIDPと判別できないほど類似しています[18]。Koikeら(2020)の電子顕微鏡研究でも、GBS患者の神経生検におけるマクロファージ侵入像はCIDPのそれと区別し難かったと報告されています (Koike et al., 2020)。
しかし、CIDPとGBSには病理学的に明確な相違点も存在します。最大の違いは病変の時間経過です。GBSは急性・単相性の疾患であるため、末梢神経では急性期の炎症脱髄像が主体となり、再髄鞘化やオニオンバルブ形成のような慢性期の所見は現れません[18][9]。一方CIDPでは前述したように脱髄と再髄鞘化の反復による慢性的変化(薄い髄鞘やオニオンバルブなど)が特徴です。
組織学的にはGBSではCIDPより強い炎症反応が見られることがあり、神経根や神経周囲にリンパ球・マクロファージが密集している例も報告されています (Hafer-Macko et al., 1996)。加えて、AIDPでは髄鞘抗原に対する補体活性化が急性期に関与しうることが示唆され、髄鞘上に膜攻撃複合体の沈着が認められる場合があります[19]。これはCIDPの慢性相とは異なり、GBSにおける急性の体液性免疫関与を反映した所見です。
ただしGBS患者に対して神経生検が施行されることは稀であり、これらの知見の多くは剖検例や動物モデル研究に基づいています。
臨床的にも、CIDPが経過2か月以上にわたり漸増・再発するのに対し、GBSは4週間以内にピークに達する急性発症である点で区別されます。このように病理学的にはCIDP=慢性反復性の脱髄、GBS=急性の脱髄とまとめられ、特にオニオンバルブの有無は両者を鑑別する上で重要な所見となります (Cornblath et al., 1990)。
2.2 中枢脱髄疾患(多発性硬化症)との比較
CIDPと多発性硬化症(MS)は、それぞれ末梢神経系と中枢神経系の代表的な炎症性脱髄疾患です。両者は免疫学的機序に類似点があるものの、標的となる神経系の違いから病理像も大きく異なります。
MSの病理では、中枢白質内に脱髄斑(プラーク)が形成され、プラーク周辺にはTリンパ球やマクロファージの集簇が認められます。脱髄に伴いオリゴデンドロサイトの脱落とアストロサイトの増生(グリオーシス)を来たし、慢性期には硬化斑となって残存します。一方、CIDPの病変は末梢神経の髄鞘とシュワン細胞が標的であり、上記のように末梢神経内での炎症性細胞浸潤と節性脱髄・再髄鞘化、軸索変性が主な所見です[1][14]。
オニオンバルブはCIDPを含む末梢神経の慢性脱髄で見られる所見ですが、中枢のMS病変ではオリゴデンドロサイト由来の再髄鞘化が起こってもシュワン細胞のような増殖現象はないため、オニオンバルブは形成されません。
もっともMSでも例外的に、末梢神経が巻き込まれる「中枢末梢複合脱髄」の報告があり、その場合はCIDP様の末梢病理が加わることがあります (Keddie et al., 2019)。一般には、CIDPとMSは中枢 vs 末梢の違いにより組織学的鑑別は容易です。ただし両者が併存する症例や、臨床的にCIDPとMSの区別が難しい例(視神経脊髄炎との鑑別など)では、神経生検と脳生検の両方、あるいはMRI所見や髄液検査(CIDPでは髄液タンパク高値・細胞数正常、MSではオリゴクローナルバンド陽性など)を総合して評価する必要があります。
3. CIDPの病型ごとの病理学的特徴の違い
CIDPは臨床像の多様性から典型例(classical CIDP)と様々な病型(変異型CIDP, CIDP variants)に分類されます[20]。典型型CIDPは四肢近位遠位対称性の運動感覚障害を呈するものですが、約3~4割の患者は非対称型や限局型など「非典型CIDP」として発症します[21][22]。代表的なCIDPの病型として、多巣性CIDP(MADSAM: Lewis-Sumner症候群)、遠位型CIDP(DADS)、純粋運動型、純粋感覚型、限局型などが知られています[5]。これら病型間では、病変の分布や免疫学的機序の違いに起因する病理像の差異が報告されています。以下、主要な病型についてその特徴を述べます。
3.1 典型型CIDPの病理特徴
典型型CIDPでは、病理所見も比較的一様に全体的な脱髄変化がみられる傾向があります。腓腹神経生検では軽度~中等度の有髄線維脱落を背景に、びまん性に脱髄・再髄鞘化像が分布し、束ごとの線維密度の偏りはあまり大きくありません (Ikeda et al., 2019)。炎症細胞の浸潤も散在性で限局的であり、明らかなリンパ球浸潤塊や血管周囲炎は少ないとされています[5]。
むしろ体液性因子(自己抗体や補体)が末梢神経根や遠位神経端など血液神経関門の脆弱な部位で広範に作用し、近位および遠位神経領域を選択的に障害することが示唆されています[12]。結果として典型CIDPでは全体的に均一な脱髄と軽度の軸索障害が主体となり、オニオンバルブ形成も高度ではない場合が多いです。
ただし長期経過症例では典型例でもオニオンバルブや顕著な軸索変性を生じうる点には留意が必要です[9]。
以上から、典型型CIDPの病理は「広範だが比較的均質な脱髄」とまとめられ、これは後述の非典型例との対比で重要なポイントになります。
3.2 多巣性CIDP (MADSAM) の病理特徴
多巣性 acquired 脱髄性運動感覚ニューロパチー(MADSAM)はLewis-Sumner症候群とも呼ばれ、CIDPの非対称型バリアントです。MADSAMでは単神経炎様(mononeuropathy multiplex)に発症し、病変が多巣に分布することから、その病理像も神経内でのびまん性ではなく局所性の変化が目立ちます[12]。
具体的には、神経生検において束ごとの有髄線維密度のばらつきが大きく、ある神経束では重度の線維脱落や脱髄が見られる一方、隣接する束はほぼ正常に近いというように病変の偏りが顕著です (Ikeda et al., 2019)。このような顕著な束内変動はMADSAMの組織学的指標であり、背景には神経幹レベルでの限局した脱髄病巣があると考えられます[12]。
その結果、オニオンバルブ形成も脱髄病巣のある束に限局して多発し、他の束では認めないという所見がしばしば観察されます (Ikeda et al., 2019)。またMADSAM症例では神経上衣(外膜)領域のリンパ球浸潤が目立つことが報告されており、実際に束ごとの線維密度変動が大きいケースでは外膜や傍血管性にT細胞集団が確認されています[12]。このことはMADSAMにおいて限局性の免疫攻撃、すなわち特定の神経分枝での血管透過性亢進や炎症反応が強いことを示唆します。
以上より、MADSAMの病理学的特徴は「多巣的(focal)な脱髄と線維脱落」であり、それに伴い局所的なオニオンバルブ形成や外膜リンパ球浸潤が認められる点で典型CIDPと異なります (Ikeda et al., 2019; Vallat et al., 2003)。
なお、MADSAMでは感覚神経のみの生検(例:腓腹神経生検)だと病変部位を外す可能性があるため、臨床的に障害の強い神経の生検が望ましいとされています。
3.3 遠位型CIDP (DADS) の病理特徴
遠位型CIDP(DADS: distal acquired demyelinating symmetric neuropathy)は、その名の通り四肢遠位部優位の対称性ニューロパチーです。DADSの病理では、典型CIDPと同様に脱髄と再髄鞘化が基本所見ですが、障害が末梢神経の遠位端に集中する点が特徴です[23]。腓腹神経生検でも有髄線維の遠位部ほど脱髄所見が強いことがあり、電気生理学的にも遠位神経での伝導ブロックや速度低下が目立ちます[24]。
DADSの中でも特に注目すべきは抗MAG抗体関連ニューロパチー(IgMパラプロテイン血症を伴うもの)です[25]。抗MAG抗体陽性のDADS (いわゆるDADS-M) では、病理組織において髄鞘へのIgMおよび補体の沈着が認められ、髄鞘ラメラの層状分離(splitting)が生じるという独特の変化が知られています[26]。
電子顕微鏡では髄鞘の濃線部が解離し間隙が広がった像が確認でき、これは抗MAG抗体による髄鞘構造破綻を反映した所見です。またこの結果としての脱髄はしばしば遠位神経で顕著となり、感覚障害と振動覚低下を主体とする臨床像と一致します[26]。
抗MAG抗体関連例では明らかな炎症細胞浸潤は乏しく、免疫沈着による静かなる脱髄が進行すると考えられています。このような病態の違いから、抗MAG抗体陽性DADSは病理学的にも治療反応の点でもCIDPとは異なる別個の疾患単位とみなす意見もあります (Magy et al., 2015)。
一方、抗MAG陰性のDADS (DADS-I) ではCIDPと同様の細胞性免疫機序が想定され、脱髄像も典型CIDPに類似すると考えられます[25]。総じてDADSでは「遠位神経領域の選択的脱髄」がキーワードであり、特に抗MAG抗体陽性例ではIgM沈着を伴う特殊な髄鞘病変が病理学的特徴となります。
3.4 その他の病型(純粋感覚型・純粋運動型 など)
上記以外にもCIDPの病型として純粋感覚型CIDP(感覚神経のみ侵す型)や純粋運動型CIDP(運動神経のみ侵す型)、また特定の神経叢や一本の神経のみが障害される限局型CIDPなどが知られます[20][5]。
純粋感覚型CIDPでは脊髄後根(後根神経節を含む)の脱髄性障害が主病変と考えられ、末梢神経生検(例:腓腹神経)が正常となるケースも報告されています (Chroni et al., 2015)。一方で純粋感覚型の一部には末梢神経での脱髄もみられ、Ikedaら(2019)の検討では純感覚型CIDP患者15例中多くで腓腹神経生検により典型CIDPと同様の再髄鞘化像や斑状の線維脱落が確認されています (Ikeda et al., 2019)。
純粋運動型CIDPでは感覚神経が侵されないため、生検材料としてしばしば用いられる腓腹神経には病変が乏しい可能性があります。この場合、仮に腓腹神経生検を行っても診断的所見が得られにくく、生検感度は低いといえます。限局型CIDP(焦点性CIDP)においても、病変が分布する神経以外を生検すると正常に見えることがあるため注意が必要です。
このように、一部の非典型CIDPでは生検部位の選択によって病理所見の感度が左右される点も病型ごとの特徴と言えます。なお、近年CIDP症例の中でもノード・パラノード部に対するIgG4自己抗体(抗NF155抗体や抗Contactin-1抗体など)を持つ一群が注目されており、これらでは神経生検で炎症所見に乏しく髄節結合部の構造変化(パラノード部のミエリン剥離や軸索変性)が報告されています[3][27]。
この群はしばしば臨床像も従来のCIDPと異なるため、「自己免疫結節性ニューロパチー」としてCIDPから区別すべきとの提唱もなされていますが、確立した分類ではまだCIDPのバリアントに含まれます (Querol et al., 2017)。今後さらなる病理研究により、CIDP各病型の機序解明と分類の精緻化が進むことが期待されます。
4. CIDP診断における神経生検の意義と限界
4.1 神経生検の診断的意義
CIDPの診断は主に臨床症状と神経伝導検査所見に基づいて行われますが、神経生検(組織学的検査)は補助診断法として一定の意義を持ちます[2][28]。特に典型的でない症例や他疾患との鑑別が問題となる場合、神経生検によって病理学的脱髄の証拠を得ることが診断確定に有用です[29][30]。
CIDPを支持する生検所見としては、上述した節性脱髄や再髄鞘化像、さらにオニオンバルブ形成や炎症性細胞浸潤の確認が挙げられます[31]。これらの所見が認められればCIDPの病理学的裏付けとなり、臨床・電気生理所見と合わせて診断の信頼性が高まります。
また神経生検はCIDPそのものの診断だけでなく、他の潜在疾患の除外にも役立ちます[32]。例えばアミロイドニューロパチーではコンゴーレッド染色でアミロイド沈着が確認できますし、血管炎性ニューロパチーであれば血管壁のフィブリノイド壊死や周囲の好中球浸潤といった所見が得られます。CIDPと臨床像が似ている糖尿病性多発ニューロパチー、遺伝性ニューロパチー、パラネオプラスティックニューロパチー等も、生検組織の所見(血管障害やグリオーシスの有無、遺伝性の特徴的な所見の有無など)によりある程度鑑別可能です。
特に非典型CIDP(CIDP variants)では、電気生理学的所見が典型例ほど明瞭でない場合もあり、生検で初めて脱髄を証明できるケースも報告されています[29]。実際、Vallatら(2003)は感覚優位型や非対称型などのCIDP 8例において、生検により脱髄性病変を確認し診断確定に至ったと報告しています (Vallat et al., 2003)。
このように、神経生検はCIDPの確定診断を裏付け、他疾患を除外する手段として有用であり、特に診断が不確実な症例で考慮されます[33][34]。
4.2 神経生検の限界と侵襲性
一方で、CIDP診断における神経生検にはいくつかの限界もあります。まず、生検は腓腹神経など末梢感覚神経の一部を切除する侵襲的手技であり、患者に永久的な知覚障害や疼痛を残すリスクがあります[33][34]。そのため高度に侵襲的な検査である点を踏まえ、現在では神経生検は必要最小限の症例に留めるべきとの見解が一般的です (Joint Task Force, 2021)。
実際、2010年のAAN診療指針でも「神経生検はCIDPの診断価値が限定的で、非典型例で他疾患を除外する場合に検討される」とされています[35][32]。
次に、生検で得られる組織は末梢神経のごく一部であり、CIDPの病変分布の斑状性ゆえにサンプリングエラーが起こりえます。特に病変が神経根や近位神経幹に強い場合、遠位の腓腹神経には変化がない可能性があります。この場合、生検結果が偽陰性となりCIDPを見逃すリスクがあります[36]。
加えて、生検標本の解釈には専門知識を要し、電子顕微鏡や特殊染色を駆使した詳細解析が必要です[37]。単にHE染色を行っただけでは微細な脱髄所見は検出困難であり、teased-fiber解析や半薄切片での形態評価、免疫染色による炎症細胞検出など包括的な検査プロトコルが求められます[5]。これら高度な解析をルーチンで行える施設は限られており、結果判明にも時間を要します。
さらに、CIDPの病理所見には非特異的な要素も多く、例えば軽度の脱髄や軸索変性は単なる加齢性ニューロパチーでも見られうるため、所見の解釈には臨床情報とのすり合わせが不可欠です[38]。
以上の理由から、神経生検の診断感度は必ずしも高くなく、典型的CIDP症例においては生検なしでも臨床診断が可能な場合が大半です[39]。むしろ生検は「他の治療可能な疾患を除外する」「非典型例で確証を得る」といった目的で選択的に施行されるべき検査と位置づけられます[33]。
日本神経学会やPNSのガイドラインでも、典型的CIDPの診断は臨床・神経生理所見で可能であり、生検は鑑別診断上必要な場合に限り実施することが推奨されています (日本神経学会CIDPガイドライン, 2018)。
4.3 病型による生検診断感度の違い
CIDPの病型により神経生検の有用性(感度)が異なる点にも留意が必要です。典型型CIDPでは腓腹神経を含む末梢神経全般に病変が及ぶことが多く、生検でも脱髄所見が検出されやすい傾向にあります[12]。
一方、純粋運動型CIDPでは感覚神経である腓腹神経が病変から免れるため、生検しても正常所見となる可能性があります[36]。同様に、限局型CIDPや多巣性CIDP(MADSAM)では、生検する神経が病変部位から外れると見逃しにつながります。例えばMADSAMで上肢のみに症状がある場合、下肢の腓腹神経生検は感度が低いかもしれません。
その場合は浅腓骨神経や橈骨神経など症状出現部位の神経生検を検討する必要があります。
逆に遠位型CIDP(DADS)では腓腹神経が好発部位であり、生検でも所見を捉えやすいと考えられます。ただし抗MAG抗体陽性例では上記のように特殊な病理像を示すため、通常の脱髄評価とは別に免疫染色や電子顕微鏡での評価が重要となります[26]。
純粋感覚型CIDPでは後根のみの障害だと末梢神経生検は陰性となりえますが、末梢感覚神経にも病変が及ぶ場合には診断に資する可能性があります[40]。このように、生検の診断価値はCIDPの亜型ごとに変わりうるため、臨床像に応じて生検適応を判断することが大切です。
最近では、生検に代わり神経超音波やMRIで神経肥厚や信号変化を捉えて病変部位を推定することも行われており[41]、これらの画像所見と生検所見を組み合わせることで診断精度向上が期待されています。
参考文献(英語文献)
- Bosboom, W. M., van den Berg, L. H., Franssen, H., et al. (1999). Diagnostic value of sural nerve biopsy in chronic inflammatory demyelinating polyneuropathy. Journal of Neurology, Neurosurgery & Psychiatry, 66(5), 579-583.
- Ikeda, S., Koike, H., Nishi, R., et al. (2019). Clinicopathological characteristics of subtypes of chronic inflammatory demyelinating polyradiculoneuropathy. Journal of Neurology, Neurosurgery & Psychiatry, 90(9), 988-996.
- Koike, H., et al. (2020). Ultrastructural mechanisms of macrophage-induced demyelination in Guillain–Barré syndrome. Journal of Neurology, Neurosurgery & Psychiatry, 91(6), 650-659.
- Luigetti, M., Romano, A., Di Paolantonio, A., et al. (2020). Pathological findings in chronic inflammatory demyelinating polyradiculoneuropathy: a single-center experience. Brain Sciences, 10(6), 383.
- Magy, L., Kaboré, R., Mathis, S., et al. (2015). Heterogeneity of polyneuropathy associated with anti-MAG antibodies. Journal of Immunology Research, 2015, 450391.
- Vallat, J. M., Sommer, C., & Magy, L. (2010). Chronic inflammatory demyelinating polyradiculoneuropathy: diagnostic and therapeutic challenges. Lancet Neurology, 9(4), 402-412.
