作者コメント
慣れたら顔つきで分かりますし、ミオトニアや針筋電図で診断は難しくないのですが、ずっと不治の病でした。それが、最近、RNAのスプライシングの異常ということが分かってきて、治療薬の開発が急速に進んでいるようです。患者さんへ還元される日も近いはずです。
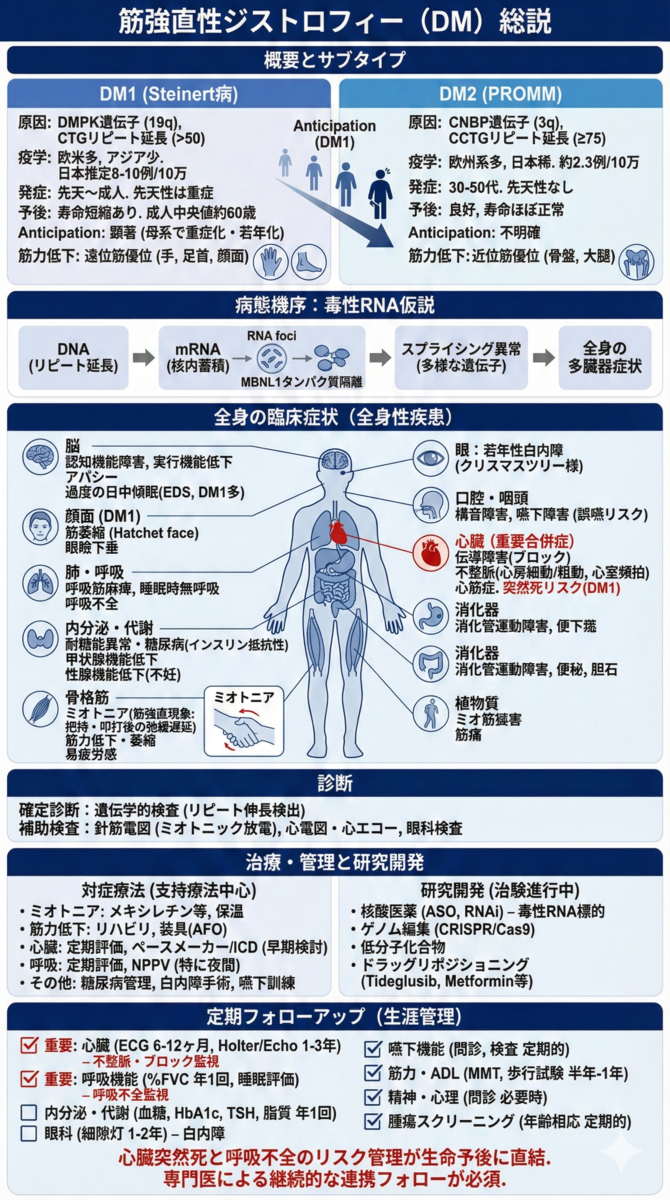
筋強直性ジストロフィー(Myotonic Dystrophy)総説
📑 目次
1. 疫学(Epidemiology)
有病率と地域差
DM1の有病率は全世界集計で10万人あたり約9.3例と推定され、地域差・民族差が大きい[1][2]。欧米の欧州系集団では比較的頻度が高く、例えばフィンランドでは約10万人あたり36例と報告された一方(一般より高頻度な特異集団による数値)[3][4][5]、アジアでは台湾で0.45例、香港で0.37例/10万人と著しく低い報告があり[6]、全般に欧米人に多く東アジアでは稀な傾向がある[7][8][9][10]。
日本における正確な有病率は不明だが、日本神経学会の調査では約0.78例/10万人の登録患者が確認されており、実際には8〜10例/10万人程度と推定される[11]。一方DM2はDM1よりも稀で、全世界の有病率は約2.3例/10万人と推定されている[12][13][14]。DM2患者の大半は欧州系白人であり、非欧米圏では非常に稀である[15][16]。日本でもDM2の報告はごく少数で、国内患者のほとんどはDM1で占められる[17]。
| サブタイプ | 有病率(/10万人) | 地域差 | 日本での状況 |
|---|---|---|---|
| DM1(Steinert病) | 全世界:約9.3例 | 欧米で高頻度、東アジアで低頻度 | 推定8〜10例 |
| DM2(PROMM) | 全世界:約2.3例 | 欧州系白人に多い | 極めて稀 |
発症年齢と生命予後
発症年齢はDM1では極めて幅広く、先天性型から成人期後半まで様々である。DM1の平均発症年齢は約26歳、平均診断年齢は約33歳と報告されており(診断遅延の平均7年)[18][19]、典型的には思春期〜成人早期に筋症状が出現する。
成人期発症の古典型DM1では生命予後は中等度に制限され、オランダのコホート研究では成人発症DM1患者の中央値死亡年齢は男女とも約60歳と報告された[22]。軽症の後発型DM1(50歳以降発症の場合など)では寿命がほぼ正常に近い例もある[23]。
DM2は典型的に30〜50歳代で発症し、先天性例は報告されていない[24]。DM2の表現型はDM1より軽く、生命予後への影響も少ない。DM2患者の寿命はほぼ健常人並みと考えられており[25]、欧州のDM2患者データでは死亡年齢中央値が70.9歳と一般人口と大きく変わらないとの報告もある[26][27]。
遺伝的表現促進現象(Anticipation)
筋強直性ジストロフィーでは遺伝的表現促進現象(anticipation)が知られており、特にDM1で世代を経るごとに発症年齢が若年化し症状が重症化する[28]。これはDM1の原因遺伝子における不安定な反復配列が世代間で増大するためで、特に母親から先天性DM1児が生まれるケースが典型的である。DM2でも反復配列は不安定で体細胞モザイクを呈するものの、世代間の明確なanticipation現象は認められていない[3]。
2. 病因(Etiology / Pathogenesis)
DM1の遺伝子異常
DM1(筋強直性ジストロフィー1型)は第19染色体長腕(19q13.3)に位置するDMPK遺伝子(dystrophia myotonica protein kinase)の3'非翻訳領域におけるCTG塩基3塩基反復配列の異常延長が原因である[29]。正常アレルではCTGリピートはおおよそ5〜37回程度だが、DM1患者では50回以上(時に数百〜数千回)に拡大しており、この不安定なリピート配列が世代間でさらに延長しうることがDM1の遺伝的特徴である[30]。
CTGリピート長はDM1の臨床像に相関し、反復数が長いほど発症が早期化・重症化する傾向がある[31]。特に先天性DM1ではしばしばCTG反復数が1,000以上と極端に長い。
DM2の遺伝子異常
DM2(筋強直性ジストロフィー2型)は第3染色体(3q21)に位置するCNBP遺伝子(Cellular Nuclear Binding Protein, 旧称ZNF9)の第1イントロンにおけるCCTG四塩基配列の異常延長が原因である[4]。DM2ではリピートサイズが75回以上で変異アレルとみなされる[32]。DM1とDM2はいずれも常染色体優性遺伝形式をとり、男女いずれにも発症する[33]。
| 項目 | DM1 | DM2 |
|---|---|---|
| 原因遺伝子 | DMPK(19q13.3) | CNBP(3q21) |
| リピート配列 | CTG(3塩基) | CCTG(4塩基) |
| 正常リピート数 | 5〜37回 | 75回未満 |
| 病的リピート数 | 50回以上(数百〜数千回) | 75回以上 |
| 遺伝形式 | 常染色体優性 | 常染色体優性 |
| Anticipation | 顕著(特に母系遺伝) | 不明確 |
病態機序:毒性RNA仮説
両サブタイプはいずれもタンパク質エンコード領域外のリピート伸長によって起こる点が共通しており、その病態機序は「毒性RNA(toxic RNA)の蓄積によるRNAゲインオブファンクション」と考えられている[34]。すなわち、延長したリピート配列を含む変異型mRNAが細胞核内に蓄積して凝集体(RNA foci)を形成し、筋細胞などで重要なRNA結合蛋白を異常に隔離・拘束してしまう。
この結果、生じる異常転写産物が筋強直性ジストロフィーの多彩な臓器障害をもたらすと考えられている[36]。例えば、骨格筋の塩素チャネル(CLCN1)遺伝子のエクソンスキッピングにより塩素イオンチャネル機能が低下すると筋興奮の持続が生じ筋強直現象の一因となる[37]。またインスリン受容体(INSR)遺伝子のスプライシング異常によってインスリン抵抗性が惹起されることが知られており[38]、DM1患者で耐糖能異常・糖尿病を高頻度に来す病態の一部を説明しうる。DM1とDM2では原因遺伝子やリピート塩基配列が異なるものの、細胞内で形成される延長リピートRNAがMBNL1蛋白を隔離する点など下流病態は共通しており、結果として非常によく似た臨床症状を呈する[39][40]。
3. 臨床症状(Clinical Manifestations)
筋強直性ジストロフィーは骨格筋の筋強直と筋力低下を主徴とするが、全身の多臓器に病変が及ぶ全身性疾患である[41][42]。症状の現れ方はDM1とDM2で一部異なる。
骨格筋・神経筋症状
どちらのタイプでもミオトニア(筋強直現象)が特徴的である。ミオトニアとは筋収縮後の弛緩が遅延する現象で、握力計測や打鍵ハンマーによる叩打で確認できる。DM1では手指屈筋の把持ミオトニアや舌・顎の筋強直が顕著で、握った手をすぐ開放できない、舌を突き出すとすぐに引っ込められない、といった所見が典型的である[43]。DM2でもミオトニアは起こるが、DM1ほど明確でなく自覚されにくいこともある。DM2患者の40〜50%は初発症状として筋硬直やこわばりを訴えるが[44]、DM1に比べるとミオトニアの頻度・程度は軽い傾向にあり、針筋電図検査で初めて検出される例もある。
DM2:近位筋優位の筋力低下(骨盤帯筋群、大腿四頭筋、股関節屈筋・伸筋)
筋力低下(筋麻痺)はDM1では遠位筋優位に生じ、手指屈筋や前腕伸筋の萎縮による握力低下、足関節背屈筋の麻痺による足尖歩行(足首の落下)などが初期からみられる[43]。顔面筋の萎縮も顕著で、側頭筋と咬筋の萎縮による頬のこけた表情(hatchet face)、眼瞼下垂、口蓋垂の萎縮による構音障害・鼻声などが特徴的である[43]。頸部屈筋の筋力低下もしばしば認められ、頭部支持の困難や前屈位となることがある。
一方DM2では近位筋優位の筋力低下を呈し、骨盤帯筋群や大腿四頭筋、股関節屈筋・伸筋の筋力低下により階段昇降や立ち上がりの困難などで発症することが多い[23]。DM2では顔面筋は比較的保たれ、遠位筋もDM1ほど高度な萎縮を呈しにくい。しかし長期経過で近位筋の萎縮が進行し、歩行や起立に支障を来す。
どちらのタイプでも筋痛(筋肉痛)や易疲労感が頻繁にみられ、特にDM2患者では筋痛が主訴となる場合が多い[45]。DM1患者でも手足の慢性疼痛を訴える例があり、小径線維ニューロパチー合併の報告もある[46][47]。腱反射は全般に低下または消失傾向で、筋委縮の割に深部反射の亢進はみられない。病態が進行すると、DM1では歩行障害が徐々に進み平均で50%程度の患者が死亡前に歩行不能(車椅子生活)になるとの報告がある[21][48]。DM2では生涯を通じて歩行自立を保てる例が多く、車椅子が必要となるのは稀とされる[48]。
中枢神経・認知機能
DM1では中枢神経症状が顕著となることがあり、認知機能障害や人格・行動変化が知られる[49]。先天性DM1では知的障害や発達遅滞が高頻度で、注意欠陥や学習障害、自閉スペクトラム傾向を示すことも多い。成人発症のDM1では知能は正常範囲ながら遂行機能障害や記憶力低下、情動面では無気力・脱抑制などの変化が報告されている[49][42]。DM1患者は対人関係の回避傾向や無関心(アパシー)を示すケースが多く、生活の質(QOL)に影響を与える[49]。DM2でも軽度の認知機能低下や注意障害が報告されるが、DM1ほど重度ではない。
一方DM2では著しい日中傾眠は極めて稀とされるが、易疲労感や倦怠感はDM2でも一般的な症状である[51]。脳MRIなど神経画像では、DM1患者の多くに大脳半球のびまん性萎縮や脳室拡大、白質病変(加齢に伴う脳虚血変化様の高信号)が認められる[42]。これら画像所見は非特異的ではあるが、DM1の中枢神経障害の存在を示唆する所見と考えられている。
循環器・心臓合併症
心筋の障害はDMにおける主要な合併症であり、刺激伝導系障害と不整脈が高頻度に生じる[52]。DM1患者では約1/2に心電図上の何らかの伝導ブロック(PQ間隔延長、束枝ブロックなど)や不整脈がみられ、加齢とともにその有病率が増加する[53][54]。具体的には心房細動/粗動などの上室性不整脈や、高度房室ブロック、心室頻拍などが起こりうる。左室収縮不全(心筋症)を来す例も一部にあり、ある報告ではDM1患者の21%に左室駆出率低下がみられた[55]。
DM2でも同様に心臓の伝導障害や不整脈が起こりうるが、DM1に比べると頻度は低いとされる。それでもDM2患者にも生涯にわたり定期的な心臓評価が推奨されており[59]、特に心電図異常が認められる場合は専門的管理が望ましい。なお、筋強直性ジストロフィーでは心筋の線維化や脂肪変性が基盤にあると考えられ、心臓MRIで晩期造影増強所見を認める例も報告されている。
内分泌・代謝系
DMでは多彩な内分泌異常が認められる。耐糖能異常・糖尿病はDM1患者の約20%前後にみられ、インスリン抵抗性の亢進が主因とされる[38]。膵島アミリン沈着などの報告もあるが、基本的には2型糖尿病に準じた病態であり、食事・運動療法や経口血糖降下薬、インスリンで管理する[60]。甲状腺機能異常も両型でみられ、甲状腺機能低下症の合併頻度が一般人口より高いとの報告がある(日本のガイドラインでもDM1ではTSH測定を含む定期フォローが推奨されている)。また副甲状腺機能低下症の合併やビタミンD低下による骨粗鬆症リスク増加も指摘されている。
性腺機能への影響もあり、DM1の男性では精巣萎縮と高ゴナドトロピン性低テストステロン血症が高頻度に生じる[61]。臨床的にはインポテンツ(勃起不全)や性欲低下、不妊症の原因となるため、必要に応じテストステロン補充などを検討する[62]。女性では月経不順や妊孕性低下、早発閉経のリスクが指摘される。DM2でもインスリン抵抗性や甲状腺機能低下の合併が報告されており、内分泌的スクリーニングが勧められる[63]。
消化器・嚥下機能
咽頭筋や消化管平滑筋の障害により嚥下障害や消化管運動障害が生じる。嚥下障害はDM1患者の相当数(報告により30〜80%)に認められるが、自覚されていない場合も多い[17]。咽頭筋力低下や蠕動不全により誤嚥しやすくなり、嚥下性肺炎や窒息のリスクがあるため、定期的な嚥下機能評価と対策が推奨される[64]。食道の蠕動不全や下部食道括約筋弛緩不全による嚥下困難、胃食道逆流もみられる。胃腸では胃排出遅延や小腸・大腸の蠕動低下により慢性便秘や腹部膨満感が起こりやすい[65]。一部では偽性腸閉塞エピソードを呈することもある。肝胆道にも平滑筋障害が及べば胆石症や胆嚢機能低下の合併もみられる。
眼症状
DM患者のほぼ全員が若年〜中年期で白内障を発症する。DM1ではしばしば20〜30代で水晶体後極部の斑点状白内障(クリスマスツリー白内障)が出現し、進行すると視力障害の原因となる[42]。DM2でも白内障は合併するが、発症年齢はDM1より遅く中年以降が多い。いずれにせよ定期的な眼科検査と必要時の白内障手術が重要である。また網膜色素変性様の変化が報告されることもあるが稀である。
その他の合併症
筋強直性ジストロフィーでは自律神経症状として発汗異常や便秘、膀胱機能障害を認めることがある。呼吸筋麻痺に伴う呼吸不全・低換気症候群は重篤な合併症で、睡眠時無呼吸(中枢型・閉塞型)の原因にもなる[42]。睡眠時無呼吸はDM1患者の半数近くに指摘され、夜間低酸素や高二酸化炭素血症を介して日中の眠気や心血管リスクを悪化させるため、睡眠ポリグラフ検査による評価が推奨される[66]。またDM1では中枢性低換気や呼吸ドライブ低下も報告されており、睡眠時人工換気の導入基準についても慎重な判断が必要である。
生殖器では女性DM1患者の妊娠において子宮収縮不全や分娩遷延が起こりやすく、妊産婦管理に注意が必要である。DM1妊婦から先天性DM1児が生まれるリスクは50%であり、遺伝カウンセリングと出生前診断の選択肢提示が重要となる。
筋強直性ジストロフィーでは腫瘍合併の報告もあり、DM1では毛母腫(石灰化上皮腫, Malherbe腫瘍)という良性皮膚腫瘍が高頻度に認められる[67]。毛母腫は頭頸部や上背部に生じる石灰化を伴う小腫瘤で、DM1では特徴的な皮膚所見とされ鑑別診断の一助となる。他にもDM1患者では甲状腺腫瘍や心臓粘液腫、子宮内膜癌など様々な良悪性腫瘍のリスク増加が報告されている[68]。
4. 診断(Diagnosis)
診断のポイント
筋強直性ジストロフィーは特徴的な筋症状と多系統の合併症から臨床的に疑われる。ミオトニアの存在(徒手筋弛緩遅延や針筋電図でのミオトニック放電)は鑑別診断上極めて重要である。遠位筋の萎縮・筋力低下、若年白内障、心伝導障害、血縁者の類似症状などが確認できれば本疾患を強く示唆する。
日本では2019年に指定難病の診断基準が策定されており、臨床所見(ミオトニアと筋萎縮)に加え、筋電図所見または白内障・心電図異常等の全身所見を有し、最終的に遺伝学的検査で原因遺伝子変異が証明されれば確定診断となると定義されている。
遺伝学的検査
筋強直性ジストロフィーの確定診断には遺伝子検査が不可欠である。末梢血白血球から抽出したDNAを用いて、DMPK遺伝子(DM1)またはCNBP遺伝子(DM2)のリピート伸長を検出する。通常はPCR増幅によるリピート数解析を行うが、変異アレルのリピートが非常に長い場合は通常PCRでは増幅できないためサザンブロッティング法やリピートプライマーPCR法が用いられる[69][70]。DM1では比較的検出が容易であるが、DM2のCCTGリピートはサイズが大きくモザイク性も高いため検査が難しいことがある。日本国内でもいくつかの遺伝子検査受託機関でDM1/DM2検査が可能である。遺伝子診断に際してはインフォームドコンセントの上で遺伝カウンセリングを行い、結果の家族への影響も十分説明する必要がある。
筋電図検査
針筋電図では安静時にミオトニック放電と呼ばれる特徴的な高頻度自発電位が記録される[71]。これは音響的には上昇下降する「急降下爆撃音」に喩えられるもので、ミオトニアの客観的所見である。筋電図上のミオトニアはDMの診断補助に有用であり、特にDM2のように臨床ミオトニアが軽微な例では針筋電図での確認が重要となる。神経伝導検査では一般に末梢神経は正常で、筋原性変化を示唆する所見(低振幅・短持続のMUP)がみられる。なお、骨格筋のクレアチンキナーゼ(CK)値は正常〜中等度上昇(数百単位)のことが多く、他の筋ジストロフィーに比べ軽度の変化に留まる[72]。
画像検査
骨格筋MRIでは遠位筋優位の脂肪変性像を確認できるが、侵襲的検査であり診断には必須ではない。脳MRIでは前述のとおり非特異的な大脳白質病変が高率に認められるが、これも支持所見に留まる。心臓合併症の評価には心エコーやホルター心電図が必要であり、これらは診断確定後のベースライン評価として全例で実施すべきである。
筋生検
遺伝子検査が確立する以前は筋病理組織での特徴所見が診断に用いられた。筋強直性ジストロフィーでは筋生検で環状線維(ring fiber)と呼ばれる筋原線維の配列異常を伴う線維が観察されることが古典的所見である。他にも筋線維サイズの不揃い、内部核化の増加、脂肪・結合組織の増生など慢性筋疾患に共通する変化がみられる。ただし現在は非侵襲の遺伝学的検査で診断可能なため、筋生検の適応となることは稀である。
5. 鑑別診断(Differential Diagnosis)
筋強直性ジストロフィーの鑑別診断としては、ミオトニア症状を呈する他疾患および筋ジストロフィー・ミオパチーの他疾患の両面から検討する。
他のミオトニア疾患
ミオトニア症状のみで筋ジストロフィーを伴わない遺伝性疾患として先天性ミオトニア(筋強直症)が挙げられる。先天性ミオトニアは骨格筋塩素チャネル遺伝子(CLCN1)の変異による疾患で、AD型(Thomsen病)とAR型(Becker型)がある。幼少期から骨格筋のこわばりを示すが筋力低下や萎縮はほとんど無く、全身性の合併症も伴わない点でDMと異なる。またナトリウムチャネル遺伝子(SCN4A)の変異によるパラミオトニア先天性(寒冷刺激で増悪する筋強直)や症状性ミオトニア(非ジストロフィー性ミオトニア)も鑑別となる。これらは筋強直性ジストロフィーと異なり筋萎縮や進行性筋力低下を伴わず、遺伝形式も異なる(常染色体劣性遺伝の場合もある)。針筋電図所見の類似から鑑別困難な場合は遺伝子検査で区別できる。
他の筋ジストロフィー・ミオパチー
DM1では遠位筋の筋萎縮が顕著であるため、遠位型筋ジストロフィー(肢帯遠位型など)や遠位型ミオパチーとの鑑別が問題となる。例えば遠位型ミオパチー(GNEミオパチーなど)は若年成人で足関節背屈筋の筋力低下を呈するが、ミオトニアや心筋障害・内分泌障害は伴わない。また先天性筋ジストロフィーや肢帯型筋ジストロフィーの一部も心筋障害や遠位筋萎縮を呈するものがあるが、通常ミオトニアは認めない。強皮症など膠原病に伴う筋症状(強直性萎縮性ミオパチー)でも筋拘縮と筋力低下がみられるが、皮膚硬化や炎症所見が手がかりとなる。顔面肩甲上腕型筋ジストロフィー(FSHD)は顔面筋の萎縮と肩甲帯の筋力低下を特徴とするが、ミオトニアや内臓合併は無い。DM1で問題となる顔面筋萎縮+遠位筋力低下+心電図異常といった組み合わせを示す他疾患は希であり、総合的に判断すれば鑑別はさほど困難ではない。
高齢発症例では包涵体筋炎(IBM)との鑑別が重要な場合がある。IBMは50歳以上で発症する炎症性筋疾患で、手指屈筋と大腿四頭筋の筋力低下を来すため一見DM1に類似する。しかしIBMでは筋強直は伴わず、筋生検でリムボディや炎症細胞浸潤がみられる点で区別できる。その他末梢神経障害(多発ニューロパチーによる遠位筋萎縮)や中枢神経疾患(痙性対麻痺による歩行障害など)も鑑別に挙がるが、ミオトニアや筋電図所見の相違から除外可能である。
総じて、筋強直性ジストロフィーは臨床像と遺伝子検査で確定診断に至ることが多く、他疾患との鑑別が難しい場合は専門医へ相談し遺伝学的検査を行うことが望ましい[73]。
6. 治療(Treatment)
筋強直性ジストロフィーに対する原因治療(治癒的治療法)は現時点で確立されておらず、治療は症状緩和と合併症管理、生活の質維持を目的とした支持療法が中心となる[74]。加えて、近年は分子標的治療の臨床試験が進行中であり(後述)、患者の病態に応じて治験参加も選択肢となり得る。
全身管理の体制
本疾患は多系統に及ぶため、神経内科を中心に多職種チームで包括的に管理する。初回診断時には筋疾患に経験のある神経内科医の他、循環器内科(不整脈管理)、呼吸器内科(呼吸不全管理)、内分泌内科(糖尿病・甲状腺など)、眼科(白内障)、リハビリテーション科、遺伝カウンセリング部門などと連携して評価・治療方針を立てることが重要である[75][76]。
筋強直(ミオトニア)に対する治療
筋強直症状は寒冷や疲労で悪化しやすいため、生活上は身体を冷やさない、適度な休息をとる、といった工夫が基本となる。薬物療法ではメキシレチン(経口Naチャネル遮断薬)が第一選択とされる[77][78]。メキシレチンは筋ナトリウムチャネルの不応期延長作用で筋膜の過興奮を抑え、ミオトニア症状(把持困難やこわばり感)を軽減する効果が確認されている。通常1日200〜300mgから開始し、最大600mg/日まで漸増する。服用にあたっては肝機能検査や心電図モニタリングを定期的に行い、QT延長や伝導障害がないか監視する[77]。
メキシレチンが禁忌・無効の場合、フェニトインやカルバマゼピンなどの抗てんかん薬、アセタゾラミド(炭酸脱水酵素阻害薬)、トリパノサム(鎮痛補助薬)などが経験的に用いられることもある[78]。海外ではリドカイン誘導体(例えばマスクドNaチャネル阻害薬)の開発も試みられている。非薬物的には、理学療法士によるストレッチや温熱療法が有用なこともある。
筋力低下・運動機能に対するリハビリ
筋力低下そのものを改善する根本治療はないが、適度な運動とリハビリテーションは全身のコンディション維持に役立つ[79]。筋力低下が進行した場合、装具や補助具の使用を検討する。例えば足関節背屈筋の麻痺に対しては足首装具(AFO)で足下垂を補正し、歩行を安定させる。また転倒防止のため手すりや歩行器の使用も必要に応じて導入する。物理療法(温熱・マッサージ)は筋痛の緩和に有用な場合がある。構音・嚥下障害に対しては言語聴覚士(ST)による嚥下訓練や発声リハビリが有用である[80]。嚥下困難が重度な場合、食事形態の調整(とろみ付与、軟食化)や経管栄養も考慮する。
心臓合併症の管理
初回診断時に心電図と心エコーを行い、房室伝導時間(PR間隔)やQRS幅の評価、左室機能の確認をする。軽度の房室ブロック(1度房室ブロックなど)のみでも、経過中に高次ブロックへ進行する可能性があるため生涯にわたる定期心臓フォローが必要である[54]。具体的には12誘導心電図を少なくとも年1回、ホルター心電図を1〜2年毎、心エコーを2〜3年毎に施行し、不整脈や心機能の変化を監視する[81]。心房細動/flutterを発症した場合は抗凝固療法の適応を検討する。
不整脈薬の使用は慎重に行い、特にNaチャネル遮断作用のある薬剤(抗不整脈薬Ic群など)は伝導ブロックを悪化させる恐れがあるため原則避ける。β遮断薬は心房細動の頻拍制御に有用だが、DM患者では徐脈や筋力低下の増悪に注意する。心不全に対してはACE阻害薬やβ遮断薬など一般的治療を行い、必要に応じ利尿薬も用いる。
呼吸管理
呼吸筋麻痺や中枢性低換気に対する注意が必要である。定期的に肺活量(%FVC)を測定し、平行して夜間の睡眠時ガス交換評価(経皮CO₂モニタやポリソムノグラフィ)を行う[82]。呼吸機能低下が進行した場合、適切な時期に非侵襲的陽圧換気(NPPV)の導入を検討する。特に睡眠時の低換気や無呼吸がみられる患者には夜間NPPV(BiPAPなど)が有効である[83]。患者や家族には人工呼吸療法の選択肢とそのタイミングについて早期から十分な説明を行い、意思決定を支援することが重要である[84]。気道分泌物の貯留がある場合は、排痰補助(スクイージングや吸引)も指導する。重度呼吸不全では気管切開下での人工呼吸管理を行うかどうか、予め本人の意思を確認しておくことが望ましい[83]。
内分泌異常への対策
糖尿病があれば内科で血糖コントロールを行う。インスリン抵抗性が主因の場合、インスリン感受性を高めるメトホルミンが有用である(近年の疫学研究で、DM1患者におけるメトホルミン使用が癌発生リスクを低減した可能性が報告され興味深い[85])。甲状腺機能低下症があればレボチロキシン補充で管理する。男性で低テストステロン血症があれば、骨粗鬆症予防や筋力維持のためテストステロン補充療法を考慮する[61]。高脂血症など代謝異常にも一般ガイドライン通りに対応する。
その他の支持療法
白内障は定期検査し、成熟白内障となったら眼科で手術加療する。精神神経症状(抑うつ、不安など)があれば必要に応じて向精神薬やカウンセリングを行う。DM1患者の無気力には心理社会的介入も試みられる。
過度の日中睡眠(EDS)に対しては、まず睡眠時無呼吸の治療が前提となるが、それでも重度の場合はモダフィニルやメチルフェニデートなど中枢神経刺激薬の投与を考慮する[84]。ただしこれらは保険適応外であり副作用(食欲不振、血圧上昇など)に注意する。便秘には食物繊維摂取や緩下剤の使用、排便習慣の指導を行う。嚥下障害には前述の通り食事工夫とST訓練で対応する。疼痛が強い場合はNSAIDsや鎮痛補助薬(プレガバリン等)を適宜用いる。
最新の治療研究と治験
筋強直性ジストロフィーの病態解明が進むにつれ、分子標的治療の開発が活発化している。2020年代に入り、本疾患に対する創薬パイプラインには少なくとも20種類以上の候補が存在すると報告された[86]。特にアンチセンス・オリゴヌクレオチド(ASO)療法は有望な戦略である。ASOにより変異DMPK mRNAの分解やスプライシング修正を図るアプローチで、アメリカや欧州で臨床試験が進行中である[87]。
DYNE-101:筋繊維指向型ASOも治験段階に入っている[87]。これらは筋組織へのASO送達効率を高め、安全性と有効性を評価中である。
また、変異mRNAを核内で分解するRNA干渉療法(RNAi)も検討されている。遺伝子治療の分野では、CRISPR/Cas9ゲノム編集技術を用いてDMPK遺伝子から異常リピート部分を切除する研究が進められている[88]。あるいはAAVベクターで正常MBNL1遺伝子を過剰発現させて毒性RNAの影響を相殺する試みも報告されている[89]。
一方、既存薬のドラッグリポジショニングも盛んである。例として糖尿病薬メトホルミンは、DM1モデルで異常スプライシング改善作用が示唆され、臨床試験が行われている(結果次第ではインスリン抵抗性の是正に留まらない効果が期待される)。中枢興奮薬ピトリシント(Pitolisant)(ヒスタミンH3受容体拮抗薬)はDM1のEDS改善効果を検証する治験が進んでいる。また塩基配列読み取りフレーム修正薬(Ataluren)はDM1のナンセンス変異に対する治験が計画されたことがある。
筋強直緩和薬メキシレチンも国際第III相試験で有効性と安全性が検証され、既に各国で標準的治療として取り入れられている[90]。さらにtideglusib(GSK3β阻害薬)はDM1の発生過程で減少する筋分化因子を増強する狙いで、小児先天性DM1を対象に第II/III相試験(AMO Pharma社 REACH-CDM試験)が行われている[91][92]。結果の一部では歩行や認知面の改善が報告され、現在も検証が続いている[93][94]。その他、トレハロースや小分子化合物によるRNA-タンパク結合阻害剤の開発も進められている[95][96]。
このように創薬の管球は非常に多岐にわたり、特に核酸医薬は今後数年で実用化が期待される領域である。2023年現在、世界で少なくとも3件のDM1治療薬臨床試験(核酸医薬2件、小分子1件)が進行中である[97]。日本国内でも国立精神・神経医療研究センターなどが中心となり治験への参加が行われている。患者に対しては、治験情報を提供し参加意思がある場合は適切な施設へ紹介することが望ましい。
バイオマーカーと研究
治療開発に伴い、疾患活動性を客観評価するバイオマーカーの研究も活発である。例えば血液中のアンチセンス長鎖RNAの測定や、筋生検で得られるスプライシングインデックス(複数のミススプライシング遺伝子から算出する指標)が疾患重症度や筋力低下の指標として検討されている[87]。またウェアラブルデバイス等を用いたデジタルバイオマーカー(歩行解析やミオトニア計測)も国際共同研究で検証中である[98]。さらに、新規治療の効果判定に有用な臨床評価項目を確立する目的で、欧米主導の自然歴(ナチュラルヒストリー)研究(END-DM1試験)が行われている[99]。これらの努力により、近い将来には治療薬の実用化とともに効果判定指標やバイオマーカーも確立される見込みである[100]。
7. 予後(Prognosis)
筋強直性ジストロフィーの予後は発症年齢と病型によって大きく異なる。一般に発症年齢が早いほど進行が速く重症である[101]。先天性DM1は予後不良で、新生児期に呼吸不全で死亡するケースが多い[19]。乳幼児期を乗り越えた場合も重度の知的障害や運動発達遅滞を残し、人工呼吸や経管栄養が生涯必要となることもある。小児期発症DM1(先天性を除く)では、平均寿命は30〜40歳代とされる[19]。
成人期発症の古典型DM1では寿命はやや短縮し、多くのコホート研究で平均余命は健常人より10〜20年短いと報告されている[20]。上述のオランダの研究では25歳時点での生存率は健常人と同等であったが、45歳時点でDM1患者の生存率は88%(健常95%)、65歳時点では18%(健常78%)と有意に低下していた[102]。
DM2の場合、予後はかなり良好で平均寿命はほぼ正常と考えられる[24]。DM2は発症年齢自体が中高年であることも多く、疾患による寿命短縮が目立たない。ドイツの調査ではDM2患者の中央値死亡年齢は70歳で、一般人口との差はわずか8年程度であった[25]。もっともDM2でも個人差が大きく、まれに症状の強い例では拡張型心筋症から心不全死した報告もある。したがってDM2でも定期的な経過観察は重要である。
機能予後と生活の質
DM1では時間経過とともに身体機能の低下が避けられない。歩行能力は平均して発症20年以内に自立歩行が困難となる例が多いとされる[21]。オランダの調査では死亡前の時点で50%の患者が部分的または完全に車椅子を使用していた[105]。一方、DM2では生涯歩行自立を保つ例が大半であり[48]、機能予後はDM1より良好である。DM1患者は全身の倦怠感や日中の眠気、社会的な孤立感などQOLを損なう要因が多く、これらへの支援が重要となる[49]。適切なリハビリや呼吸補助、覚醒状態改善治療によりADLを長期間維持できる場合もある。また就学・就労に際しては障害者支援制度や難病制度を活用し、環境調整を図る。専門医療機関や患者会と連携し、心理社会的サポートも提供することが望ましい。
サブタイプ間の相違
DM1は重症度の幅が広く、先天型〜軽症型まで予後が多岐にわたる。一方、DM2は軽症〜中等症例が多く、生命予後への影響は軽微である。しかしDM2でも高齢になると筋力低下や心臓合併症が進行しうるため、油断せず経過観察する。なおDM2は先天型を取らないため、小児期に重篤な症状が現れることはない。DM1では母親が患者の場合に先天型児が生まれる可能性があり、家族計画上の課題となる。
8. 最近の研究動向(Recent Research Trends)
前述したように、筋強直性ジストロフィーの分子病態解明に伴い数多くの新規治療法が研究・開発されている。アンチセンスオリゴやRNA干渉を用いた核酸医薬はその筆頭であり、現在複数の臨床試験が進行中である[87]。Avidity社のAOC 1001は抗体を介した筋向性デリバリーによりDMPK mRNAを低減させる試みであり、2021年にDM1患者への初回投与が行われた[87]。Dyne Therapeutics社のDYNE-101も同様に筋特異的ペプチドでASOを標的細胞へ運ぶ設計で、第I/II相試験が開始されている[87]。これら最先端技術により、毒性RNAを減少させ本質的な治療効果を上げることが期待される。
また、フランス・日本などの研究グループはCRISPR-Cas9によるゲノム編集で変異CTGリピート部分を直接切除する実験に成功しており[88]、将来的な遺伝子治療の可能性を示している。ただしCRISPR治療は標的部位への効率的送達やオフターゲット効果、安全性(免疫反応など)など課題が多く、臨床応用はまだ先の段階である[88][106]。
分子病態へのアプローチ
DMの核内RNA凝集に着目した小分子治療薬も探索されている。例えば、RNA結合サイトに結合してMBNL隔離を阻止する低分子化合物が各種スクリーニングで同定されている[95]。特定の抗生物質誘導体やフェナジンアナログがin vitroで異常スプライシングを改善する報告があり、これらの最適化が進められている。また、変異RNAの核外輸送を促進し分解を促す戦略や、MBNLタンパク質の発現量自体を増やす戦略(例: MBNL抑制microRNAを阻害するアンチミア)も研究段階にある[107][108]。
実際、ATM社のATX-01という塗布式薬剤はMBNL1を負に制御するmiR-23bを抑制するもので、2025年現在フェーズI試験中である[109]。またPepGen社は細胞膜透過ペプチド修飾のASO(PGN-EDO51)を開発中で、前臨床で有望な結果を示している[110]。さらにAudentes社のAT466というAAVベクター治療では、MBNL1遺伝子を筋肉で過剰発現させることで病態を補正する試みがなされている[89]。以上のように多方面から根本治療を目指す研究が並行して進められている。
臨床試験の動向
現在進行中または最近完了した臨床試験として、前述の核酸医薬以外に再目的化薬の検証が挙げられる。TideglusibはGSK3β阻害薬で、本来は中枢疾患用に開発された薬だがDM1に対する効果が期待され、小児先天性DM1を対象とした国際共同試験(REACH-CDM)が行われている[91]。中間解析では運動機能や認知機能の改善が報告されており[93]、今後詳細結果が発表される見込みである。Pitolisantはナルコレプシー治療薬(ヒスタミンH3拮抗薬)で、DM1のEDS改善効果を検証する試験が進行中である[111]。
また、先述のメトホルミンはオランダでDM1への影響を検証する無作為化試験が実施された。結果は筋力や疲労感に顕著な改善はなかったが、耐糖能改善以外の細胞内シグナル変化が示唆されさらなる研究が必要とされる。血液製剤(IVIG)のDM1筋力への効果を見た試験や、塩酸イピダコリン(抗コリンエステラーゼ)の筋力・筋痛への効果試験なども報告されたが、いずれも大きな有効性は示せていない。
ガイドラインと展望
筋強直性ジストロフィーの包括的管理に関する国際コンセンサスも近年発表されている。2018年にはMyotonic Dystrophy Foundation主導でDM1成人患者のケア指針がNeurology誌に公開され[112][113]、2019年には同様のDM2ケア推奨がNeurology: Clinical Practice誌に掲載された。日本でも2020年に「筋強直性ジストロフィー診療ガイドライン2020」が刊行されており[114]、診療の標準化と向上に寄与している。これらのガイドラインでは、多領域にわたる管理法や合併症スクリーニングについてエビデンスと専門家コンセンサスに基づく推奨が示されている。今後、新規治療薬が実用化されればこれら指針も改訂が必要となるだろう。現時点では根治治療がない難病だが、研究の進展により近い将来にRNAを標的とした治療が実現する可能性が高まっている。臨床現場でも最新情報をアップデートし、患者や家族に希望を与えるとともに、適切な時期に先進医療へ繋げられるよう努めることが重要である。
9. 定期的なフォローアップ項目(Recommended Regular Follow-up)
筋強直性ジストロフィー患者では、生涯にわたり以下の項目を定期フォローすることが推奨される。
呼吸機能評価
少なくとも年1回はスパイロメトリーで肺活量(%FVC)を測定し、呼吸筋麻痺の進行を監視する[83]。必要に応じて夜間経皮CO₂モニタリングや睡眠ポリグラフ検査を行い、低換気・無呼吸の有無を評価する[66]。呼吸機能低下がみられたらNPPV導入タイミングを検討し、患者の意思を確認する[83]。
心臓検査
12誘導心電図は6〜12か月ごとに施行し、PR間隔・QRS幅の変化、不整脈発現をチェックする[81]。ホルター心電図は1〜2年おき、心エコーは2〜3年おきを目安に施行し、伝導障害や左室機能低下の進展を監視する[115][54]。これらはガイドライン上も生涯にわたる定期フォローが強調されている[54]。特にペースメーカー植込み後も電池残量や新規不整脈発生の監視が必要である。またメキシレチン内服中は催不整脈リスクがあるため、心電図モニタリング頻度を上げる[77]。
内分泌・代謝モニター
空腹時血糖やHbA1cを少なくとも年1回測定し、耐糖能異常の早期発見に努める[116]。DM1患者ではインスリン抵抗性があるため若年でも糖負荷試験などを検討する。甲状腺機能(TSH, FT4)も年1回程度測定し、甲状腺機能低下症のスクリーニングを行う。脂質プロファイルも定期確認し、必要時治療介入する。男性では思春期以降テストステロン値や精液検査を考慮し、性腺機能低下のフォローを行う。
眼科検査
細隙灯顕微鏡検査を1〜2年ごとに実施し、水晶体混濁の進行をチェックする。DM1では20〜30歳代から白内障初見がみられるため、若年からのスクリーニングが推奨される[42]。視力低下をきたす白内障成熟例ではタイミングを逃さず手術を行う。
嚥下機能評価
定期的に嚥下障害の問診を行い、自覚症状に乏しい場合も嚥下内視鏡検査(VF)や嚥下造影(VE)を適宜施行する[17]。嚥下機能の低下が認められたら食事形態の調整やSTリハ介入を開始し、誤嚥性肺炎の予防に努める[64]。咳嗽力低下例では肺炎球菌ワクチン接種なども検討する。
睡眠・覚醒状態
日中の眠気や睡眠の質について毎回外来で評価する。EDSが強い場合、原因検索のため睡眠時無呼吸の有無を精査し、必要ならCPAPや薬物療法(モダフィニル等)を行う[84]。定期フォローで患者の生活リズムを聞き取り、夜間換気補助の使用状況や効果も確認する。
筋力・ADL評価
筋力低下の進行具合を評価するため、徒手筋力テスト(MMT)や6分間歩行試験などを半年〜1年ごとに実施し、リハビリ計画に反映させる。ADL(日常生活動作)の聞き取りを行い、必要に応じ在宅サービスや福祉用具の導入を検討する。
精神・心理面
定期診察で抑うつ傾向や意欲低下についても尋ね、必要であれば精神科とも連携してケアする。認知機能に明らかな低下がみられる場合、定期的な神経心理検査を行い社会的支援策に繋げる。
腫瘍スクリーニング
DM1患者では一般集団より一部の悪性腫瘍リスクが高い報告があるため、年齢相応のがん検診(消化器内視鏡、乳がん・子宮がん検診など)を確実に受診するよう指導する。甲状腺腫瘤の有無も身体診察で触知し、必要時エコー検査を行う。
